All results from a given calculation for C3H7ONO (Propyl nitrite)
using model chemistry: QCISD(T)/cc-pVDZ
19 10 17 12 22
States and conformations
| State |
Conformation |
minimum conformation |
conformer description |
state description |
| 1 |
1 |
yes |
CS |
1A' |
Energy calculated at QCISD(T)/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -322.816106 |
| Energy at 298.15K | |
| HF Energy | -321.757354 |
| Nuclear repulsion energy | 232.399597 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD(T)/cc-pVDZ
Geometric Data calculated at QCISD(T)/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-1.900 |
2.241 |
0.000 |
| C2 |
-1.515 |
0.754 |
0.000 |
| C3 |
0.000 |
0.570 |
0.000 |
| O4 |
0.261 |
-0.849 |
0.000 |
| N5 |
1.691 |
-1.052 |
0.000 |
| O6 |
1.941 |
-2.209 |
0.000 |
| H7 |
-2.998 |
2.365 |
0.000 |
| H8 |
-1.501 |
2.757 |
0.895 |
| H9 |
-1.501 |
2.757 |
-0.895 |
| H10 |
-1.934 |
0.245 |
-0.890 |
| H11 |
-1.934 |
0.245 |
0.890 |
| H12 |
0.453 |
1.035 |
0.899 |
| H13 |
0.453 |
1.035 |
-0.899 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
O4 |
N5 |
O6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
| C1 | | 1.5361 | 2.5304 | 3.7703 | 4.8718 | 5.8782 | 1.1050 | 1.1075 | 1.1075 | 2.1856 | 2.1856 | 2.7930 | 2.7930 |
C2 | 1.5361 | | 1.5257 | 2.3918 | 3.6788 | 4.5518 | 2.1898 | 2.1936 | 2.1936 | 1.1074 | 1.1074 | 2.1817 | 2.1817 | C3 | 2.5304 | 1.5257 | | 1.4423 | 2.3425 | 3.3894 | 3.4944 | 2.7993 | 2.7993 | 2.1531 | 2.1531 | 1.1090 | 1.1090 | O4 | 3.7703 | 2.3918 | 1.4423 | | 1.4441 | 2.1616 | 4.5768 | 4.1114 | 4.1114 | 2.6082 | 2.6082 | 2.0961 | 2.0961 | N5 | 4.8718 | 3.6788 | 2.3425 | 1.4441 | | 1.1838 | 5.8014 | 5.0488 | 5.0488 | 3.9506 | 3.9506 | 2.5871 | 2.5871 | O6 | 5.8782 | 4.5518 | 3.3894 | 2.1616 | 1.1838 | | 6.7314 | 6.1076 | 6.1076 | 4.6716 | 4.6716 | 3.6801 | 3.6801 | H7 | 1.1050 | 2.1898 | 3.4944 | 4.5768 | 5.8014 | 6.7314 | | 1.7879 | 1.7879 | 2.5335 | 2.5335 | 3.8065 | 3.8065 | H8 | 1.1075 | 2.1936 | 2.7993 | 4.1114 | 5.0488 | 6.1076 | 1.7879 | | 1.7899 | 3.1116 | 2.5489 | 2.6045 | 3.1624 | H9 | 1.1075 | 2.1936 | 2.7993 | 4.1114 | 5.0488 | 6.1076 | 1.7879 | 1.7899 | | 2.5489 | 3.1116 | 3.1624 | 2.6045 | H10 | 2.1856 | 1.1074 | 2.1531 | 2.6082 | 3.9506 | 4.6716 | 2.5335 | 3.1116 | 2.5489 | | 1.7794 | 3.0856 | 2.5145 | H11 | 2.1856 | 1.1074 | 2.1531 | 2.6082 | 3.9506 | 4.6716 | 2.5335 | 2.5489 | 3.1116 | 1.7794 | | 2.5145 | 3.0856 | H12 | 2.7930 | 2.1817 | 1.1090 | 2.0961 | 2.5871 | 3.6801 | 3.8065 | 2.6045 | 3.1624 | 3.0856 | 2.5145 | | 1.7974 | H13 | 2.7930 | 2.1817 | 1.1090 | 2.0961 | 2.5871 | 3.6801 | 3.8065 | 3.1624 | 2.6045 | 2.5145 | 3.0856 | 1.7974 | |
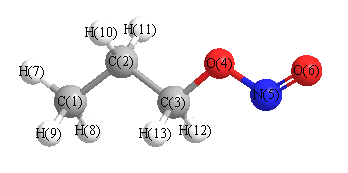 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
111.470 |
|
C1 |
C2 |
H10 |
110.492 |
| C1 |
C2 |
H11 |
110.492 |
|
C2 |
C1 |
H7 |
110.968 |
| C2 |
C1 |
H8 |
111.122 |
|
C2 |
C1 |
H9 |
111.122 |
| C2 |
C3 |
O4 |
107.349 |
|
C2 |
C3 |
H12 |
110.809 |
| C2 |
C3 |
H13 |
110.809 |
|
C3 |
C2 |
H10 |
108.669 |
| C3 |
C2 |
H11 |
108.669 |
|
C3 |
O4 |
N5 |
108.498 |
| O4 |
C3 |
H12 |
109.800 |
|
O4 |
C3 |
H13 |
109.800 |
| O4 |
N5 |
O6 |
110.295 |
|
H7 |
C1 |
H8 |
107.825 |
| H7 |
C1 |
H9 |
107.825 |
|
H8 |
C1 |
H9 |
107.826 |
| H10 |
C2 |
H11 |
106.913 |
|
H12 |
C3 |
H13 |
108.272 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
