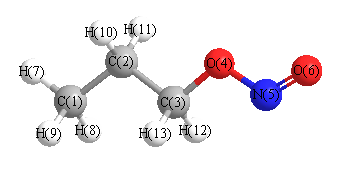
All results from a given calculation for C3H7ONO (Propyl nitrite)
using model chemistry: CCSD(T)/cc-pVDZ
19 10 17 12 22
States and conformations
| State |
Conformation |
minimum conformation |
conformer description |
state description |
| 1 |
1 |
yes |
CS |
1A' |
Energy calculated at CCSD(T)/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -322.814221 |
| Energy at 298.15K | |
| HF Energy | -321.758308 |
| Nuclear repulsion energy | 232.690771 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCSD(T)/cc-pVDZ
Geometric Data calculated at CCSD(T)/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-1.910 |
2.230 |
0.000 |
| C2 |
-1.515 |
0.745 |
0.000 |
| C3 |
0.000 |
0.570 |
0.000 |
| O4 |
0.269 |
-0.847 |
0.000 |
| N5 |
1.690 |
-1.042 |
0.000 |
| O6 |
1.946 |
-2.198 |
0.000 |
| H7 |
-3.008 |
2.347 |
0.000 |
| H8 |
-1.513 |
2.748 |
0.895 |
| H9 |
-1.513 |
2.748 |
-0.895 |
| H10 |
-1.931 |
0.234 |
-0.890 |
| H11 |
-1.931 |
0.234 |
0.890 |
| H12 |
0.451 |
1.038 |
0.899 |
| H13 |
0.451 |
1.038 |
-0.899 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
O4 |
N5 |
O6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
| C1 | | 1.5360 | 2.5301 | 3.7695 | 4.8649 | 5.8715 | 1.1049 | 1.1074 | 1.1074 | 2.1855 | 2.1855 | 2.7928 | 2.7928 |
C2 | 1.5360 | | 1.5256 | 2.3911 | 3.6705 | 4.5439 | 2.1895 | 2.1936 | 2.1936 | 1.1074 | 1.1074 | 2.1816 | 2.1816 | C3 | 2.5301 | 1.5256 | | 1.4420 | 2.3361 | 3.3840 | 3.4939 | 2.7991 | 2.7991 | 2.1530 | 2.1530 | 1.1089 | 1.1089 | O4 | 3.7695 | 2.3911 | 1.4420 | | 1.4350 | 2.1542 | 4.5757 | 4.1108 | 4.1108 | 2.6075 | 2.6075 | 2.0957 | 2.0957 | N5 | 4.8649 | 3.6705 | 2.3361 | 1.4350 | | 1.1839 | 5.7935 | 5.0431 | 5.0431 | 3.9417 | 3.9417 | 2.5830 | 2.5830 | O6 | 5.8715 | 4.5439 | 3.3840 | 2.1542 | 1.1839 | | 6.7235 | 6.1021 | 6.1021 | 4.6627 | 4.6627 | 3.6765 | 3.6765 | H7 | 1.1049 | 2.1895 | 3.4939 | 4.5757 | 5.7935 | 6.7235 | | 1.7878 | 1.7878 | 2.5331 | 2.5331 | 3.8061 | 3.8061 | H8 | 1.1074 | 2.1936 | 2.7991 | 4.1108 | 5.0431 | 6.1021 | 1.7878 | | 1.7898 | 3.1114 | 2.5488 | 2.6044 | 3.1623 | H9 | 1.1074 | 2.1936 | 2.7991 | 4.1108 | 5.0431 | 6.1021 | 1.7878 | 1.7898 | | 2.5488 | 3.1114 | 3.1623 | 2.6044 | H10 | 2.1855 | 1.1074 | 2.1530 | 2.6075 | 3.9417 | 4.6627 | 2.5331 | 3.1114 | 2.5488 | | 1.7794 | 3.0854 | 2.5143 | H11 | 2.1855 | 1.1074 | 2.1530 | 2.6075 | 3.9417 | 4.6627 | 2.5331 | 2.5488 | 3.1114 | 1.7794 | | 2.5143 | 3.0854 | H12 | 2.7928 | 2.1816 | 1.1089 | 2.0957 | 2.5830 | 3.6765 | 3.8061 | 2.6044 | 3.1623 | 3.0854 | 2.5143 | | 1.7973 | H13 | 2.7928 | 2.1816 | 1.1089 | 2.0957 | 2.5830 | 3.6765 | 3.8061 | 3.1623 | 2.6044 | 2.5143 | 3.0854 | 1.7973 | |
 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
111.463 |
|
C1 |
C2 |
H10 |
110.493 |
| C1 |
C2 |
H11 |
110.493 |
|
C2 |
C1 |
H7 |
110.953 |
| C2 |
C1 |
H8 |
111.129 |
|
C2 |
C1 |
H9 |
111.129 |
| C2 |
C3 |
O4 |
107.331 |
|
C2 |
C3 |
H12 |
110.817 |
| C2 |
C3 |
H13 |
110.817 |
|
C3 |
C2 |
H10 |
108.670 |
| C3 |
C2 |
H11 |
108.670 |
|
C3 |
O4 |
N5 |
108.583 |
| O4 |
C3 |
H12 |
109.798 |
|
O4 |
C3 |
H13 |
109.798 |
| O4 |
N5 |
O6 |
110.318 |
|
H7 |
C1 |
H8 |
107.826 |
| H7 |
C1 |
H9 |
107.826 |
|
H8 |
C1 |
H9 |
107.826 |
| H10 |
C2 |
H11 |
106.916 |
|
H12 |
C3 |
H13 |
108.278 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
