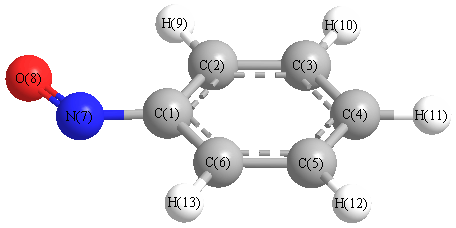
All results from a given calculation for C6H5NO (nitrosobenzene)
using model chemistry: CCSD(T)/cc-pVDZ
19 10 17 12 22
States and conformations
| State |
Conformation |
minimum conformation |
conformer description |
state description |
| 1 |
1 |
yes |
CS |
1A' |
Energy calculated at CCSD(T)/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -360.581802 |
| Energy at 298.15K | |
| HF Energy | -359.368125 |
| Nuclear repulsion energy | 320.991519 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCSD(T)/cc-pVDZ
Geometric Data calculated at CCSD(T)/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.000 |
0.605 |
0.000 |
| C2 |
-1.061 |
-0.326 |
0.000 |
| C3 |
-0.762 |
-1.699 |
0.000 |
| C4 |
0.586 |
-2.133 |
0.000 |
| C5 |
1.638 |
-1.195 |
0.000 |
| C6 |
1.342 |
0.184 |
0.000 |
| N7 |
-0.200 |
2.058 |
0.000 |
| O8 |
-1.377 |
2.396 |
0.000 |
| H9 |
-2.093 |
0.044 |
0.000 |
| H10 |
-1.574 |
-2.437 |
0.000 |
| H11 |
0.811 |
-3.207 |
0.000 |
| H12 |
2.681 |
-1.535 |
0.000 |
| H13 |
2.132 |
0.946 |
0.000 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
N7 |
O8 |
H9 |
H10 |
H11 |
H12 |
H13 |
| C1 | | 1.4118 | 2.4264 | 2.7994 | 2.4336 | 1.4069 | 1.4663 | 2.2592 | 2.1670 | 3.4251 | 3.8970 | 3.4306 | 2.1588 |
C2 | 1.4118 | | 1.4050 | 2.4446 | 2.8361 | 2.4573 | 2.5345 | 2.7401 | 1.0959 | 2.1725 | 3.4359 | 3.9331 | 3.4371 | C3 | 2.4264 | 1.4050 | | 1.4156 | 2.4526 | 2.8235 | 3.7981 | 4.1405 | 2.1927 | 1.0975 | 2.1791 | 3.4470 | 3.9201 | C4 | 2.7994 | 2.4446 | 1.4156 | | 1.4100 | 2.4369 | 4.2631 | 4.9354 | 3.4512 | 2.1806 | 1.0976 | 2.1792 | 3.4450 | C5 | 2.4336 | 2.8361 | 2.4526 | 1.4100 | | 1.4099 | 3.7358 | 4.6888 | 3.9315 | 3.4440 | 2.1755 | 1.0971 | 2.1967 | C6 | 1.4069 | 2.4573 | 2.8235 | 2.4369 | 1.4099 | | 2.4268 | 3.5055 | 3.4383 | 3.9209 | 3.4320 | 2.1788 | 1.0971 | N7 | 1.4663 | 2.5345 | 3.7981 | 4.2631 | 3.7358 | 2.4268 | | 1.2248 | 2.7639 | 4.7001 | 5.3605 | 4.6053 | 2.5830 | O8 | 2.2592 | 2.7401 | 4.1405 | 4.9354 | 4.6888 | 3.5055 | 1.2248 | | 2.4586 | 4.8370 | 6.0148 | 5.6500 | 3.7966 | H9 | 2.1670 | 1.0959 | 2.1927 | 3.4512 | 3.9315 | 3.4383 | 2.7639 | 2.4586 | | 2.5347 | 4.3589 | 5.0286 | 4.3199 | H10 | 3.4251 | 2.1725 | 1.0975 | 2.1806 | 3.4440 | 3.9209 | 4.7001 | 4.8370 | 2.5347 | | 2.5059 | 4.3495 | 5.0175 | H11 | 3.8970 | 3.4359 | 2.1791 | 1.0976 | 2.1755 | 3.4320 | 5.3605 | 6.0148 | 4.3589 | 2.5059 | | 2.5083 | 4.3576 | H12 | 3.4306 | 3.9331 | 3.4470 | 2.1792 | 1.0971 | 2.1788 | 4.6053 | 5.6500 | 5.0286 | 4.3495 | 2.5083 | | 2.5412 | H13 | 2.1588 | 3.4371 | 3.9201 | 3.4450 | 2.1967 | 1.0971 | 2.5830 | 3.7966 | 4.3199 | 5.0175 | 4.3576 | 2.5412 | |
 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
118.943 |
|
C1 |
C2 |
H9 |
119.029 |
| C1 |
C6 |
C5 |
119.531 |
|
C1 |
C6 |
H13 |
118.588 |
| C1 |
N7 |
O8 |
113.867 |
|
C2 |
C1 |
C6 |
121.332 |
| C2 |
C1 |
N7 |
123.416 |
|
C2 |
C3 |
C4 |
120.157 |
| C2 |
C3 |
H10 |
119.984 |
|
C3 |
C2 |
H9 |
122.028 |
| C3 |
C4 |
C5 |
120.454 |
|
C3 |
C4 |
H11 |
119.709 |
| C4 |
C3 |
H10 |
119.860 |
|
C4 |
C5 |
C6 |
119.582 |
| C4 |
C5 |
H12 |
120.223 |
|
C5 |
C4 |
H11 |
119.837 |
| C5 |
C6 |
H13 |
121.881 |
|
C6 |
C1 |
N7 |
115.252 |
| C6 |
C5 |
H12 |
120.195 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
