Jump to
S1C2
Energy calculated at QCISD(T)/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -615.816748 |
| Energy at 298.15K | -615.823760 |
| HF Energy | -615.041264 |
| Nuclear repulsion energy | 203.742642 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD(T)/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3185 |
3035 |
|
|
|
|
| 2 |
A' |
3136 |
2989 |
|
|
|
|
| 3 |
A' |
3130 |
2983 |
|
|
|
|
| 4 |
A' |
3071 |
2927 |
|
|
|
|
| 5 |
A' |
3035 |
2893 |
|
|
|
|
| 6 |
A' |
1738 |
1657 |
|
|
|
|
| 7 |
A' |
1481 |
1412 |
|
|
|
|
| 8 |
A' |
1467 |
1398 |
|
|
|
|
| 9 |
A' |
1408 |
1342 |
|
|
|
|
| 10 |
A' |
1322 |
1260 |
|
|
|
|
| 11 |
A' |
1310 |
1249 |
|
|
|
|
| 12 |
A' |
1290 |
1230 |
|
|
|
|
| 13 |
A' |
1125 |
1072 |
|
|
|
|
| 14 |
A' |
1052 |
1003 |
|
|
|
|
| 15 |
A' |
914 |
871 |
|
|
|
|
| 16 |
A' |
722 |
689 |
|
|
|
|
| 17 |
A' |
580 |
553 |
|
|
|
|
| 18 |
A' |
332 |
316 |
|
|
|
|
| 19 |
A' |
175 |
166 |
|
|
|
|
| 20 |
A" |
3124 |
2978 |
|
|
|
|
| 21 |
A" |
3107 |
2961 |
|
|
|
|
| 22 |
A" |
1470 |
1401 |
|
|
|
|
| 23 |
A" |
1191 |
1135 |
|
|
|
|
| 24 |
A" |
1053 |
1003 |
|
|
|
|
| 25 |
A" |
976 |
930 |
|
|
|
|
| 26 |
A" |
941 |
897 |
|
|
|
|
| 27 |
A" |
708 |
675 |
|
|
|
|
| 28 |
A" |
232 |
221 |
|
|
|
|
| 29 |
A" |
193 |
184 |
|
|
|
|
| 30 |
A" |
105 |
100 |
|
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 21785.9 cm
-1
Scaled (by 0.9531) Zero Point Vibrational Energy (zpe) 20764.1 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD(T)/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-1.329 |
0.302 |
0.000 |
| C2 |
0.000 |
1.024 |
0.000 |
| C3 |
1.233 |
0.470 |
0.000 |
| C4 |
2.515 |
1.271 |
0.000 |
| Cl5 |
-1.204 |
-1.498 |
0.000 |
| H6 |
-1.919 |
0.576 |
0.893 |
| H7 |
-1.919 |
0.576 |
-0.893 |
| H8 |
-0.101 |
2.123 |
0.000 |
| H9 |
1.324 |
-0.625 |
0.000 |
| H10 |
2.313 |
2.358 |
0.000 |
| H11 |
3.128 |
1.031 |
0.890 |
| H12 |
3.128 |
1.031 |
-0.890 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
Cl5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
| C1 | | 1.5121 | 2.5668 | 3.9635 | 1.8045 | 1.1053 | 1.1053 | 2.1962 | 2.8103 | 4.1816 | 4.6033 | 4.6033 |
C2 | 1.5121 | | 1.3512 | 2.5268 | 2.7945 | 2.1637 | 2.1637 | 1.1035 | 2.1150 | 2.6699 | 3.2527 | 3.2527 | C3 | 2.5668 | 1.3512 | | 1.5114 | 3.1322 | 3.2775 | 3.2775 | 2.1232 | 1.0993 | 2.1748 | 2.1683 | 2.1683 | C4 | 3.9635 | 2.5268 | 1.5114 | | 4.6361 | 4.5760 | 4.5760 | 2.7506 | 2.2387 | 1.1058 | 1.1077 | 1.1077 | Cl5 | 1.8045 | 2.7945 | 3.1322 | 4.6361 | | 2.3686 | 2.3686 | 3.7852 | 2.6745 | 5.2187 | 5.0949 | 5.0949 | H6 | 1.1053 | 2.1637 | 3.2775 | 4.5760 | 2.3686 | | 1.7868 | 2.5492 | 3.5720 | 4.6779 | 5.0681 | 5.3728 | H7 | 1.1053 | 2.1637 | 3.2775 | 4.5760 | 2.3686 | 1.7868 | | 2.5492 | 3.5720 | 4.6779 | 5.3728 | 5.0681 | H8 | 2.1962 | 1.1035 | 2.1232 | 2.7506 | 3.7852 | 2.5492 | 2.5492 | | 3.0954 | 2.4247 | 3.5230 | 3.5230 | H9 | 2.8103 | 2.1150 | 1.0993 | 2.2387 | 2.6745 | 3.5720 | 3.5720 | 3.0954 | | 3.1426 | 2.6060 | 2.6060 | H10 | 4.1816 | 2.6699 | 2.1748 | 1.1058 | 5.2187 | 4.6779 | 4.6779 | 2.4247 | 3.1426 | | 1.7941 | 1.7941 | H11 | 4.6033 | 3.2527 | 2.1683 | 1.1077 | 5.0949 | 5.0681 | 5.3728 | 3.5230 | 2.6060 | 1.7941 | | 1.7807 | H12 | 4.6033 | 3.2527 | 2.1683 | 1.1077 | 5.0949 | 5.3728 | 5.0681 | 3.5230 | 2.6060 | 1.7941 | 1.7807 | |
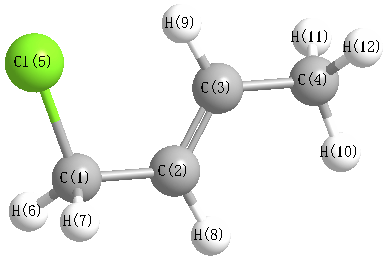 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
127.302 |
|
C1 |
C2 |
H8 |
113.283 |
| C2 |
C1 |
Cl5 |
114.546 |
|
C2 |
C1 |
H6 |
110.562 |
| C2 |
C1 |
H7 |
110.562 |
|
C2 |
C3 |
C4 |
123.837 |
| C2 |
C3 |
H9 |
118.968 |
|
C3 |
C2 |
H8 |
119.415 |
| C3 |
C4 |
H10 |
111.454 |
|
C3 |
C4 |
H11 |
110.820 |
| C3 |
C4 |
H12 |
110.820 |
|
C4 |
C3 |
H9 |
117.195 |
| Cl5 |
C1 |
H6 |
106.495 |
|
Cl5 |
C1 |
H7 |
106.495 |
| H6 |
C1 |
H7 |
107.862 |
|
H10 |
C4 |
H11 |
108.300 |
| H10 |
C4 |
H12 |
108.300 |
|
H11 |
C4 |
H12 |
106.990 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at QCISD(T)/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -615.818480 |
| Energy at 298.15K | -615.825467 |
| HF Energy | -615.043696 |
| Nuclear repulsion energy | 199.496029 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD(T)/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3166 |
3018 |
|
|
|
|
| 2 |
A |
3150 |
3002 |
|
|
|
|
| 3 |
A |
3146 |
2998 |
|
|
|
|
| 4 |
A |
3130 |
2984 |
|
|
|
|
| 5 |
A |
3110 |
2964 |
|
|
|
|
| 6 |
A |
3087 |
2942 |
|
|
|
|
| 7 |
A |
3037 |
2895 |
|
|
|
|
| 8 |
A |
1728 |
1647 |
|
|
|
|
| 9 |
A |
1481 |
1411 |
|
|
|
|
| 10 |
A |
1471 |
1402 |
|
|
|
|
| 11 |
A |
1469 |
1400 |
|
|
|
|
| 12 |
A |
1407 |
1341 |
|
|
|
|
| 13 |
A |
1329 |
1267 |
|
|
|
|
| 14 |
A |
1311 |
1250 |
|
|
|
|
| 15 |
A |
1270 |
1210 |
|
|
|
|
| 16 |
A |
1197 |
1141 |
|
|
|
|
| 17 |
A |
1115 |
1063 |
|
|
|
|
| 18 |
A |
1104 |
1052 |
|
|
|
|
| 19 |
A |
1052 |
1002 |
|
|
|
|
| 20 |
A |
980 |
934 |
|
|
|
|
| 21 |
A |
943 |
899 |
|
|
|
|
| 22 |
A |
882 |
841 |
|
|
|
|
| 23 |
A |
783 |
746 |
|
|
|
|
| 24 |
A |
702 |
669 |
|
|
|
|
| 25 |
A |
484 |
461 |
|
|
|
|
| 26 |
A |
355 |
338 |
|
|
|
|
| 27 |
A |
271 |
259 |
|
|
|
|
| 28 |
A |
199 |
190 |
|
|
|
|
| 29 |
A |
156 |
149 |
|
|
|
|
| 30 |
A |
85 |
81 |
|
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 21798.7 cm
-1
Scaled (by 0.9531) Zero Point Vibrational Energy (zpe) 20776.4 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD(T)/cc-pVDZ
Point Group is C1
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-0.788 |
0.828 |
0.128 |
| C2 |
0.516 |
0.157 |
0.456 |
| C3 |
1.617 |
0.255 |
-0.326 |
| C4 |
2.948 |
-0.387 |
-0.015 |
| Cl5 |
-2.112 |
-0.398 |
-0.112 |
| H6 |
-1.133 |
1.484 |
0.946 |
| H7 |
-0.719 |
1.415 |
-0.804 |
| H8 |
0.548 |
-0.431 |
1.386 |
| H9 |
1.551 |
0.840 |
-1.259 |
| H10 |
2.907 |
-0.953 |
0.933 |
| H11 |
3.246 |
-1.083 |
-0.824 |
| H12 |
3.746 |
0.377 |
0.068 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
Cl5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
| C1 | | 1.5032 | 2.5133 | 3.9316 | 1.8204 | 1.1039 | 1.1032 | 2.2261 | 2.7195 | 4.1801 | 4.5642 | 4.5569 |
C2 | 1.5032 | | 1.3536 | 2.5363 | 2.7457 | 2.1723 | 2.1667 | 1.1011 | 2.1164 | 2.6784 | 3.2601 | 3.2603 | C3 | 2.5133 | 1.3536 | | 1.5107 | 3.7913 | 3.2690 | 2.6505 | 2.1321 | 1.1030 | 2.1702 | 2.1664 | 2.1688 | C4 | 3.9316 | 2.5363 | 1.5107 | | 5.0609 | 4.5911 | 4.1608 | 2.7800 | 2.2368 | 1.1054 | 1.1076 | 1.1076 | Cl5 | 1.8204 | 2.7457 | 3.7913 | 5.0609 | | 2.3707 | 2.3890 | 3.0530 | 4.0333 | 5.1563 | 5.4481 | 5.9115 | H6 | 1.1039 | 2.1723 | 3.2690 | 4.5911 | 2.3707 | | 1.8000 | 2.5855 | 3.5328 | 4.7174 | 5.3753 | 5.0792 | H7 | 1.1032 | 2.1667 | 2.6505 | 4.1608 | 2.3890 | 1.8000 | | 3.1320 | 2.3851 | 4.6654 | 4.6856 | 4.6656 | H8 | 2.2261 | 1.1011 | 2.1321 | 2.7800 | 3.0530 | 2.5855 | 3.1320 | | 3.1017 | 2.4579 | 3.5483 | 3.5523 | H9 | 2.7195 | 2.1164 | 1.1030 | 2.2368 | 4.0333 | 3.5328 | 2.3851 | 3.1017 | | 3.1397 | 2.5999 | 2.6059 | H10 | 4.1801 | 2.6784 | 2.1702 | 1.1054 | 5.1563 | 4.7174 | 4.6654 | 2.4579 | 3.1397 | | 1.7946 | 1.7947 | H11 | 4.5642 | 3.2601 | 2.1664 | 1.1076 | 5.4481 | 5.3753 | 4.6856 | 3.5483 | 2.5999 | 1.7946 | | 1.7820 | H12 | 4.5569 | 3.2603 | 2.1688 | 1.1076 | 5.9115 | 5.0792 | 4.6656 | 3.5523 | 2.6059 | 1.7947 | 1.7820 | |
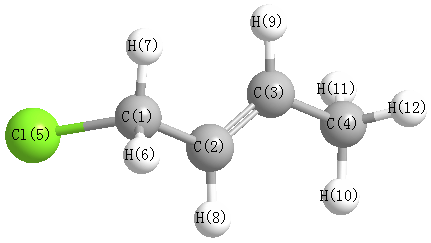 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
123.141 |
|
C1 |
C2 |
H8 |
116.622 |
| C2 |
C1 |
Cl5 |
111.044 |
|
C2 |
C1 |
H6 |
111.952 |
| C2 |
C1 |
H7 |
111.538 |
|
C2 |
C3 |
C4 |
124.533 |
| C2 |
C3 |
H9 |
118.625 |
|
C3 |
C2 |
H8 |
120.236 |
| C3 |
C4 |
H10 |
111.164 |
|
C3 |
C4 |
H11 |
110.733 |
| C3 |
C4 |
H12 |
110.923 |
|
C4 |
C3 |
H9 |
116.842 |
| Cl5 |
C1 |
H6 |
105.706 |
|
Cl5 |
C1 |
H7 |
107.033 |
| H6 |
C1 |
H7 |
109.288 |
|
H10 |
C4 |
H11 |
108.379 |
| H10 |
C4 |
H12 |
108.385 |
|
H11 |
C4 |
H12 |
107.118 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
