Jump to
S1C2
Energy calculated at QCISD/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -615.793174 |
| Energy at 298.15K | -615.800245 |
| HF Energy | -615.041955 |
| Nuclear repulsion energy | 204.009192 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3202 |
3072 |
6.60 |
|
|
|
| 2 |
A' |
3156 |
3028 |
18.75 |
|
|
|
| 3 |
A' |
3144 |
3016 |
15.20 |
|
|
|
| 4 |
A' |
3092 |
2966 |
22.57 |
|
|
|
| 5 |
A' |
3052 |
2928 |
30.15 |
|
|
|
| 6 |
A' |
1773 |
1701 |
0.47 |
|
|
|
| 7 |
A' |
1491 |
1431 |
8.91 |
|
|
|
| 8 |
A' |
1479 |
1419 |
1.05 |
|
|
|
| 9 |
A' |
1421 |
1364 |
2.39 |
|
|
|
| 10 |
A' |
1337 |
1283 |
26.20 |
|
|
|
| 11 |
A' |
1326 |
1272 |
10.94 |
|
|
|
| 12 |
A' |
1305 |
1252 |
0.89 |
|
|
|
| 13 |
A' |
1135 |
1089 |
0.14 |
|
|
|
| 14 |
A' |
1063 |
1020 |
9.21 |
|
|
|
| 15 |
A' |
923 |
886 |
6.79 |
|
|
|
| 16 |
A' |
732 |
702 |
16.27 |
|
|
|
| 17 |
A' |
588 |
564 |
3.23 |
|
|
|
| 18 |
A' |
335 |
321 |
0.94 |
|
|
|
| 19 |
A' |
176 |
169 |
0.66 |
|
|
|
| 20 |
A" |
3144 |
3017 |
8.89 |
|
|
|
| 21 |
A" |
3123 |
2996 |
20.86 |
|
|
|
| 22 |
A" |
1480 |
1419 |
5.18 |
|
|
|
| 23 |
A" |
1205 |
1156 |
2.40 |
|
|
|
| 24 |
A" |
1067 |
1024 |
0.97 |
|
|
|
| 25 |
A" |
994 |
954 |
28.77 |
|
|
|
| 26 |
A" |
954 |
915 |
0.12 |
|
|
|
| 27 |
A" |
725 |
695 |
0.24 |
|
|
|
| 28 |
A" |
236 |
226 |
3.93 |
|
|
|
| 29 |
A" |
199 |
191 |
1.22 |
|
|
|
| 30 |
A" |
107 |
103 |
1.29 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 21980.8 cm
-1
Scaled (by 0.9594) Zero Point Vibrational Energy (zpe) 21088.4 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-1.326 |
0.296 |
0.000 |
| C2 |
0.000 |
1.020 |
0.000 |
| C3 |
1.230 |
0.476 |
0.000 |
| C4 |
2.509 |
1.279 |
0.000 |
| Cl5 |
-1.201 |
-1.501 |
0.000 |
| H6 |
-1.915 |
0.569 |
0.892 |
| H7 |
-1.915 |
0.569 |
-0.892 |
| H8 |
-0.107 |
2.117 |
0.000 |
| H9 |
1.330 |
-0.617 |
0.000 |
| H10 |
2.307 |
2.365 |
0.000 |
| H11 |
3.122 |
1.040 |
0.890 |
| H12 |
3.122 |
1.040 |
-0.890 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
Cl5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
| C1 | | 1.5108 | 2.5624 | 3.9589 | 1.8009 | 1.1035 | 1.1035 | 2.1908 | 2.8088 | 4.1803 | 4.5961 | 4.5961 |
C2 | 1.5108 | | 1.3453 | 2.5224 | 2.7926 | 2.1602 | 2.1602 | 1.1017 | 2.1099 | 2.6698 | 3.2460 | 3.2460 | C3 | 2.5624 | 1.3453 | | 1.5100 | 3.1337 | 3.2706 | 3.2706 | 2.1170 | 1.0978 | 2.1738 | 2.1648 | 2.1648 | C4 | 3.9589 | 2.5224 | 1.5100 | | 4.6361 | 4.5685 | 4.5685 | 2.7475 | 2.2327 | 1.1044 | 1.1063 | 1.1063 | Cl5 | 1.8009 | 2.7926 | 3.1337 | 4.6361 | | 2.3643 | 2.3643 | 3.7792 | 2.6814 | 5.2198 | 5.0924 | 5.0924 | H6 | 1.1035 | 2.1602 | 3.2706 | 4.5685 | 2.3643 | | 1.7842 | 2.5411 | 3.5688 | 4.6734 | 5.0585 | 5.3631 | H7 | 1.1035 | 2.1602 | 3.2706 | 4.5685 | 2.3643 | 1.7842 | | 2.5411 | 3.5688 | 4.6734 | 5.3631 | 5.0585 | H8 | 2.1908 | 1.1017 | 2.1170 | 2.7475 | 3.7792 | 2.5411 | 2.5411 | | 3.0891 | 2.4269 | 3.5184 | 3.5184 | H9 | 2.8088 | 2.1099 | 1.0978 | 2.2327 | 2.6814 | 3.5688 | 3.5688 | 3.0891 | | 3.1376 | 2.5972 | 2.5972 | H10 | 4.1803 | 2.6698 | 2.1738 | 1.1044 | 5.2198 | 4.6734 | 4.6734 | 2.4269 | 3.1376 | | 1.7919 | 1.7919 | H11 | 4.5961 | 3.2460 | 2.1648 | 1.1063 | 5.0924 | 5.0585 | 5.3631 | 3.5184 | 2.5972 | 1.7919 | | 1.7791 | H12 | 4.5961 | 3.2460 | 2.1648 | 1.1063 | 5.0924 | 5.3631 | 5.0585 | 3.5184 | 2.5972 | 1.7919 | 1.7791 | |
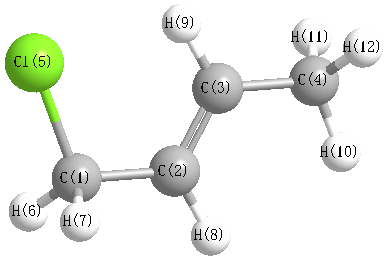 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
127.479 |
|
C1 |
C2 |
H8 |
113.052 |
| C2 |
C1 |
Cl5 |
114.690 |
|
C2 |
C1 |
H6 |
110.469 |
| C2 |
C1 |
H7 |
110.469 |
|
C2 |
C3 |
C4 |
124.008 |
| C2 |
C3 |
H9 |
119.101 |
|
C3 |
C2 |
H8 |
119.470 |
| C3 |
C4 |
H10 |
111.564 |
|
C3 |
C4 |
H11 |
110.730 |
| C3 |
C4 |
H12 |
110.730 |
|
C4 |
C3 |
H9 |
116.891 |
| Cl5 |
C1 |
H6 |
106.505 |
|
Cl5 |
C1 |
H7 |
106.505 |
| H6 |
C1 |
H7 |
107.884 |
|
H10 |
C4 |
H11 |
108.306 |
| H10 |
C4 |
H12 |
108.306 |
|
H11 |
C4 |
H12 |
107.049 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at QCISD/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -615.794903 |
| Energy at 298.15K | -615.801949 |
| HF Energy | -615.044380 |
| Nuclear repulsion energy | 199.841824 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3185 |
3056 |
17.83 |
|
|
|
| 2 |
A |
3169 |
3040 |
4.31 |
|
|
|
| 3 |
A |
3163 |
3035 |
23.78 |
|
|
|
| 4 |
A |
3146 |
3018 |
6.02 |
|
|
|
| 5 |
A |
3124 |
2998 |
19.03 |
|
|
|
| 6 |
A |
3106 |
2980 |
19.56 |
|
|
|
| 7 |
A |
3053 |
2929 |
27.91 |
|
|
|
| 8 |
A |
1763 |
1691 |
6.54 |
|
|
|
| 9 |
A |
1491 |
1430 |
10.68 |
|
|
|
| 10 |
A |
1483 |
1423 |
1.20 |
|
|
|
| 11 |
A |
1479 |
1419 |
5.94 |
|
|
|
| 12 |
A |
1421 |
1363 |
2.17 |
|
|
|
| 13 |
A |
1344 |
1289 |
8.26 |
|
|
|
| 14 |
A |
1327 |
1273 |
1.83 |
|
|
|
| 15 |
A |
1284 |
1232 |
36.48 |
|
|
|
| 16 |
A |
1209 |
1160 |
1.13 |
|
|
|
| 17 |
A |
1127 |
1081 |
0.46 |
|
|
|
| 18 |
A |
1114 |
1068 |
1.41 |
|
|
|
| 19 |
A |
1067 |
1023 |
1.40 |
|
|
|
| 20 |
A |
999 |
958 |
28.72 |
|
|
|
| 21 |
A |
953 |
915 |
6.93 |
|
|
|
| 22 |
A |
895 |
859 |
2.04 |
|
|
|
| 23 |
A |
800 |
768 |
17.21 |
|
|
|
| 24 |
A |
717 |
687 |
35.20 |
|
|
|
| 25 |
A |
489 |
469 |
1.35 |
|
|
|
| 26 |
A |
360 |
345 |
2.13 |
|
|
|
| 27 |
A |
274 |
263 |
1.90 |
|
|
|
| 28 |
A |
204 |
196 |
0.87 |
|
|
|
| 29 |
A |
159 |
153 |
1.73 |
|
|
|
| 30 |
A |
86 |
82 |
0.36 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 21995.0 cm
-1
Scaled (by 0.9594) Zero Point Vibrational Energy (zpe) 21102.0 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD/cc-pVDZ
Point Group is C1
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-0.787 |
0.824 |
0.132 |
| C2 |
0.516 |
0.150 |
0.453 |
| C3 |
1.615 |
0.258 |
-0.321 |
| C4 |
2.946 |
-0.385 |
-0.017 |
| Cl5 |
-2.110 |
-0.395 |
-0.113 |
| H6 |
-1.127 |
1.472 |
0.956 |
| H7 |
-0.720 |
1.417 |
-0.794 |
| H8 |
0.544 |
-0.447 |
1.375 |
| H9 |
1.555 |
0.853 |
-1.246 |
| H10 |
2.907 |
-0.963 |
0.922 |
| H11 |
3.245 |
-1.068 |
-0.834 |
| H12 |
3.740 |
0.379 |
0.076 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
Cl5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
| C1 | | 1.5023 | 2.5089 | 3.9268 | 1.8156 | 1.1022 | 1.1014 | 2.2214 | 2.7172 | 4.1793 | 4.5575 | 4.5495 |
C2 | 1.5023 | | 1.3476 | 2.5316 | 2.7418 | 2.1683 | 2.1655 | 1.0994 | 2.1110 | 2.6786 | 3.2534 | 3.2536 | C3 | 2.5089 | 1.3476 | | 1.5092 | 3.7874 | 3.2588 | 2.6496 | 2.1260 | 1.1013 | 2.1696 | 2.1632 | 2.1654 | C4 | 3.9268 | 2.5316 | 1.5092 | | 5.0569 | 4.5807 | 4.1584 | 2.7769 | 2.2309 | 1.1040 | 1.1061 | 1.1062 | Cl5 | 1.8156 | 2.7418 | 3.7874 | 5.0569 | | 2.3661 | 2.3834 | 3.0438 | 4.0338 | 5.1544 | 5.4450 | 5.9043 | H6 | 1.1022 | 2.1683 | 3.2588 | 4.5807 | 2.3661 | | 1.7968 | 2.5792 | 3.5242 | 4.7121 | 5.3637 | 5.0651 | H7 | 1.1014 | 2.1655 | 2.6496 | 4.1584 | 2.3834 | 1.7968 | | 3.1273 | 2.3872 | 4.6659 | 4.6800 | 4.6614 | H8 | 2.2214 | 1.0994 | 2.1260 | 2.7769 | 3.0438 | 2.5792 | 3.1273 | | 3.0953 | 2.4605 | 3.5443 | 3.5475 | H9 | 2.7172 | 2.1110 | 1.1013 | 2.2309 | 4.0338 | 3.5242 | 2.3872 | 3.0953 | | 3.1349 | 2.5915 | 2.5974 | H10 | 4.1793 | 2.6786 | 2.1696 | 1.1040 | 5.1544 | 4.7121 | 4.6659 | 2.4605 | 3.1349 | | 1.7922 | 1.7923 | H11 | 4.5575 | 3.2534 | 2.1632 | 1.1061 | 5.4450 | 5.3637 | 4.6800 | 3.5443 | 2.5915 | 1.7922 | | 1.7800 | H12 | 4.5495 | 3.2536 | 2.1654 | 1.1062 | 5.9043 | 5.0651 | 4.6614 | 3.5475 | 2.5974 | 1.7923 | 1.7800 | |
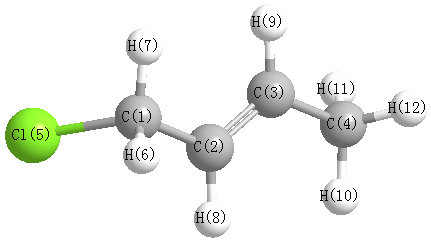 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
123.281 |
|
C1 |
C2 |
H8 |
116.411 |
| C2 |
C1 |
Cl5 |
111.103 |
|
C2 |
C1 |
H6 |
111.804 |
| C2 |
C1 |
H7 |
111.620 |
|
C2 |
C3 |
C4 |
124.699 |
| C2 |
C3 |
H9 |
118.742 |
|
C3 |
C2 |
H8 |
120.307 |
| C3 |
C4 |
H10 |
111.305 |
|
C3 |
C4 |
H11 |
110.669 |
| C3 |
C4 |
H12 |
110.841 |
|
C4 |
C3 |
H9 |
116.559 |
| Cl5 |
C1 |
H6 |
105.759 |
|
Cl5 |
C1 |
H7 |
107.027 |
| H6 |
C1 |
H7 |
109.251 |
|
H10 |
C4 |
H11 |
108.367 |
| H10 |
C4 |
H12 |
108.375 |
|
H11 |
C4 |
H12 |
107.143 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
