Jump to
S1C2
Energy calculated at CCD/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -615.787932 |
| Energy at 298.15K | -615.795023 |
| HF Energy | -615.042154 |
| Nuclear repulsion energy | 204.197786 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCD/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3211 |
3072 |
6.53 |
|
|
|
| 2 |
A' |
3165 |
3028 |
18.45 |
|
|
|
| 3 |
A' |
3155 |
3019 |
13.92 |
|
|
|
| 4 |
A' |
3099 |
2965 |
21.87 |
|
|
|
| 5 |
A' |
3060 |
2928 |
28.25 |
|
|
|
| 6 |
A' |
1787 |
1710 |
0.26 |
|
|
|
| 7 |
A' |
1494 |
1429 |
9.01 |
|
|
|
| 8 |
A' |
1482 |
1417 |
1.26 |
|
|
|
| 9 |
A' |
1425 |
1363 |
2.30 |
|
|
|
| 10 |
A' |
1345 |
1286 |
28.41 |
|
|
|
| 11 |
A' |
1331 |
1274 |
7.19 |
|
|
|
| 12 |
A' |
1309 |
1253 |
0.43 |
|
|
|
| 13 |
A' |
1137 |
1088 |
0.12 |
|
|
|
| 14 |
A' |
1067 |
1021 |
8.73 |
|
|
|
| 15 |
A' |
927 |
887 |
6.63 |
|
|
|
| 16 |
A' |
742 |
710 |
14.98 |
|
|
|
| 17 |
A' |
592 |
567 |
2.71 |
|
|
|
| 18 |
A' |
337 |
322 |
0.88 |
|
|
|
| 19 |
A' |
177 |
169 |
0.65 |
|
|
|
| 20 |
A" |
3152 |
3016 |
8.48 |
|
|
|
| 21 |
A" |
3134 |
2998 |
19.79 |
|
|
|
| 22 |
A" |
1482 |
1418 |
5.35 |
|
|
|
| 23 |
A" |
1212 |
1159 |
2.38 |
|
|
|
| 24 |
A" |
1071 |
1025 |
1.00 |
|
|
|
| 25 |
A" |
999 |
956 |
29.14 |
|
|
|
| 26 |
A" |
958 |
917 |
0.26 |
|
|
|
| 27 |
A" |
729 |
697 |
0.18 |
|
|
|
| 28 |
A" |
237 |
227 |
3.91 |
|
|
|
| 29 |
A" |
199 |
191 |
1.23 |
|
|
|
| 30 |
A" |
107 |
103 |
1.27 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 22061.1 cm
-1
Scaled (by 0.9567) Zero Point Vibrational Energy (zpe) 21105.8 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at CCD/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-1.324 |
0.292 |
0.000 |
| C2 |
0.000 |
1.018 |
0.000 |
| C3 |
1.229 |
0.477 |
0.000 |
| C4 |
2.506 |
1.282 |
0.000 |
| Cl5 |
-1.200 |
-1.500 |
0.000 |
| H6 |
-1.913 |
0.567 |
0.891 |
| H7 |
-1.913 |
0.567 |
-0.891 |
| H8 |
-0.109 |
2.114 |
0.000 |
| H9 |
1.332 |
-0.616 |
0.000 |
| H10 |
2.302 |
2.367 |
0.000 |
| H11 |
3.119 |
1.044 |
0.889 |
| H12 |
3.119 |
1.044 |
-0.889 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
Cl5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
| C1 | | 1.5104 | 2.5601 | 3.9562 | 1.7968 | 1.1032 | 1.1032 | 2.1902 | 2.8069 | 4.1776 | 4.5936 | 4.5936 |
C2 | 1.5104 | | 1.3430 | 2.5198 | 2.7898 | 2.1586 | 2.1586 | 1.1013 | 2.1079 | 2.6676 | 3.2434 | 3.2434 | C3 | 2.5601 | 1.3430 | | 1.5096 | 3.1319 | 3.2677 | 3.2677 | 2.1144 | 1.0974 | 2.1731 | 2.1645 | 2.1645 | C4 | 3.9562 | 2.5198 | 1.5096 | | 4.6341 | 4.5648 | 4.5648 | 2.7441 | 2.2317 | 1.1040 | 1.1059 | 1.1059 | Cl5 | 1.7968 | 2.7898 | 3.1319 | 4.6341 | | 2.3617 | 2.3617 | 3.7755 | 2.6816 | 5.2168 | 5.0912 | 5.0912 | H6 | 1.1032 | 2.1586 | 3.2677 | 4.5648 | 2.3617 | | 1.7828 | 2.5386 | 3.5671 | 4.6691 | 5.0551 | 5.3596 | H7 | 1.1032 | 2.1586 | 3.2677 | 4.5648 | 2.3617 | 1.7828 | | 2.5386 | 3.5671 | 4.6691 | 5.3596 | 5.0551 | H8 | 2.1902 | 1.1013 | 2.1144 | 2.7441 | 3.7755 | 2.5386 | 2.5386 | | 3.0866 | 2.4237 | 3.5149 | 3.5149 | H9 | 2.8069 | 2.1079 | 1.0974 | 2.2317 | 2.6816 | 3.5671 | 3.5671 | 3.0866 | | 3.1363 | 2.5965 | 2.5965 | H10 | 4.1776 | 2.6676 | 2.1731 | 1.1040 | 5.2168 | 4.6691 | 4.6691 | 2.4237 | 3.1363 | | 1.7910 | 1.7910 | H11 | 4.5936 | 3.2434 | 2.1645 | 1.1059 | 5.0912 | 5.0551 | 5.3596 | 3.5149 | 2.5965 | 1.7910 | | 1.7784 | H12 | 4.5936 | 3.2434 | 2.1645 | 1.1059 | 5.0912 | 5.3596 | 5.0551 | 3.5149 | 2.5965 | 1.7910 | 1.7784 | |
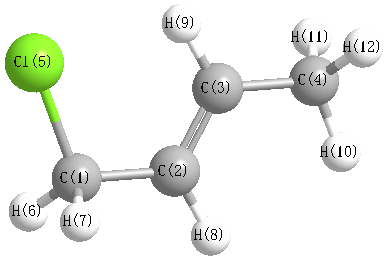 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
127.495 |
|
C1 |
C2 |
H8 |
113.056 |
| C2 |
C1 |
Cl5 |
114.759 |
|
C2 |
C1 |
H6 |
110.392 |
| C2 |
C1 |
H7 |
110.392 |
|
C2 |
C3 |
C4 |
123.996 |
| C2 |
C3 |
H9 |
119.137 |
|
C3 |
C2 |
H8 |
119.449 |
| C3 |
C4 |
H10 |
111.559 |
|
C3 |
C4 |
H11 |
110.755 |
| C3 |
C4 |
H12 |
110.755 |
|
C4 |
C3 |
H9 |
116.866 |
| Cl5 |
C1 |
H6 |
106.591 |
|
Cl5 |
C1 |
H7 |
106.591 |
| H6 |
C1 |
H7 |
107.799 |
|
H10 |
C4 |
H11 |
108.285 |
| H10 |
C4 |
H12 |
108.285 |
|
H11 |
C4 |
H12 |
107.042 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at CCD/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -615.789685 |
| Energy at 298.15K | -615.796753 |
| HF Energy | -615.044568 |
| Nuclear repulsion energy | 200.055729 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCD/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3194 |
3055 |
17.30 |
|
|
|
| 2 |
A |
3177 |
3040 |
4.78 |
|
|
|
| 3 |
A |
3173 |
3035 |
22.82 |
|
|
|
| 4 |
A |
3157 |
3020 |
5.27 |
|
|
|
| 5 |
A |
3135 |
3000 |
18.00 |
|
|
|
| 6 |
A |
3114 |
2979 |
18.99 |
|
|
|
| 7 |
A |
3062 |
2929 |
26.02 |
|
|
|
| 8 |
A |
1777 |
1700 |
5.23 |
|
|
|
| 9 |
A |
1493 |
1429 |
10.60 |
|
|
|
| 10 |
A |
1486 |
1421 |
1.36 |
|
|
|
| 11 |
A |
1481 |
1417 |
6.10 |
|
|
|
| 12 |
A |
1424 |
1363 |
1.89 |
|
|
|
| 13 |
A |
1349 |
1291 |
8.91 |
|
|
|
| 14 |
A |
1331 |
1274 |
1.93 |
|
|
|
| 15 |
A |
1291 |
1235 |
33.01 |
|
|
|
| 16 |
A |
1214 |
1161 |
1.07 |
|
|
|
| 17 |
A |
1131 |
1082 |
0.47 |
|
|
|
| 18 |
A |
1117 |
1069 |
1.38 |
|
|
|
| 19 |
A |
1070 |
1024 |
1.32 |
|
|
|
| 20 |
A |
1003 |
960 |
29.36 |
|
|
|
| 21 |
A |
956 |
915 |
6.87 |
|
|
|
| 22 |
A |
899 |
860 |
1.84 |
|
|
|
| 23 |
A |
809 |
774 |
18.69 |
|
|
|
| 24 |
A |
728 |
697 |
29.59 |
|
|
|
| 25 |
A |
491 |
470 |
1.34 |
|
|
|
| 26 |
A |
363 |
347 |
1.75 |
|
|
|
| 27 |
A |
275 |
263 |
1.92 |
|
|
|
| 28 |
A |
204 |
196 |
0.88 |
|
|
|
| 29 |
A |
160 |
153 |
1.68 |
|
|
|
| 30 |
A |
86 |
83 |
0.38 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 22075.5 cm
-1
Scaled (by 0.9567) Zero Point Vibrational Energy (zpe) 21119.7 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at CCD/cc-pVDZ
Point Group is C1
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-0.788 |
0.821 |
0.132 |
| C2 |
0.516 |
0.149 |
0.452 |
| C3 |
1.612 |
0.258 |
-0.320 |
| C4 |
2.943 |
-0.384 |
-0.018 |
| Cl5 |
-2.108 |
-0.395 |
-0.114 |
| H6 |
-1.126 |
1.470 |
0.956 |
| H7 |
-0.720 |
1.417 |
-0.792 |
| H8 |
0.544 |
-0.449 |
1.374 |
| H9 |
1.552 |
0.854 |
-1.244 |
| H10 |
2.905 |
-0.963 |
0.921 |
| H11 |
3.243 |
-1.066 |
-0.835 |
| H12 |
3.737 |
0.380 |
0.076 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
Cl5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
| C1 | | 1.5020 | 2.5069 | 3.9245 | 1.8111 | 1.1020 | 1.1011 | 2.2207 | 2.7151 | 4.1770 | 4.5551 | 4.5473 |
C2 | 1.5020 | | 1.3452 | 2.5291 | 2.7388 | 2.1670 | 2.1639 | 1.0991 | 2.1086 | 2.6765 | 3.2509 | 3.2510 | C3 | 2.5069 | 1.3452 | | 1.5087 | 3.7826 | 3.2552 | 2.6468 | 2.1236 | 1.1009 | 2.1688 | 2.1629 | 2.1650 | C4 | 3.9245 | 2.5291 | 1.5087 | | 5.0521 | 4.5768 | 4.1552 | 2.7740 | 2.2301 | 1.1036 | 1.1057 | 1.1058 | Cl5 | 1.8111 | 2.7388 | 3.7826 | 5.0521 | | 2.3634 | 2.3804 | 3.0414 | 4.0288 | 5.1499 | 5.4407 | 5.8991 | H6 | 1.1020 | 2.1670 | 3.2552 | 4.5768 | 2.3634 | | 1.7953 | 2.5780 | 3.5205 | 4.7085 | 5.3599 | 5.0610 | H7 | 1.1011 | 2.1639 | 2.6468 | 4.1552 | 2.3804 | 1.7953 | | 3.1256 | 2.3843 | 4.6627 | 4.6770 | 4.6581 | H8 | 2.2207 | 1.0991 | 2.1236 | 2.7740 | 3.0414 | 2.5780 | 3.1256 | | 3.0928 | 2.4579 | 3.5414 | 3.5443 | H9 | 2.7151 | 2.1086 | 1.1009 | 2.2301 | 4.0288 | 3.5205 | 2.3843 | 3.0928 | | 3.1338 | 2.5910 | 2.5969 | H10 | 4.1770 | 2.6765 | 2.1688 | 1.1036 | 5.1499 | 4.7085 | 4.6627 | 2.4579 | 3.1338 | | 1.7913 | 1.7914 | H11 | 4.5551 | 3.2509 | 2.1629 | 1.1057 | 5.4407 | 5.3599 | 4.6770 | 3.5414 | 2.5910 | 1.7913 | | 1.7793 | H12 | 4.5473 | 3.2510 | 2.1650 | 1.1058 | 5.8991 | 5.0610 | 4.6581 | 3.5443 | 2.5969 | 1.7914 | 1.7793 | |
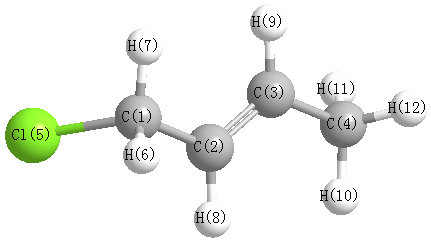 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
123.302 |
|
C1 |
C2 |
H8 |
116.392 |
| C2 |
C1 |
Cl5 |
111.169 |
|
C2 |
C1 |
H6 |
111.732 |
| C2 |
C1 |
H7 |
111.537 |
|
C2 |
C3 |
C4 |
124.695 |
| C2 |
C3 |
H9 |
118.753 |
|
C3 |
C2 |
H8 |
120.304 |
| C3 |
C4 |
H10 |
111.301 |
|
C3 |
C4 |
H11 |
110.699 |
| C3 |
C4 |
H12 |
110.863 |
|
C4 |
C3 |
H9 |
116.552 |
| Cl5 |
C1 |
H6 |
105.867 |
|
Cl5 |
C1 |
H7 |
107.115 |
| H6 |
C1 |
H7 |
109.159 |
|
H10 |
C4 |
H11 |
108.346 |
| H10 |
C4 |
H12 |
108.354 |
|
H11 |
C4 |
H12 |
107.135 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
