return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H10 (1,5-Hexadiene)

using model chemistry: QCISD(T)/cc-pVDZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2 1Ag
Energy calculated at QCISD(T)/cc-pVDZ
 hartrees
Energy at 0K-233.930198
Energy at 298.15K-233.939853
HF Energy-232.999974
Nuclear repulsion energy210.337959
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD(T)/cc-pVDZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A 3241 3089        
2 A 3149 3001        
3 A 3136 2989        
4 A 3092 2947        
5 A 3023 2881        
6 A 1692 1613        
7 A 1467 1399        
8 A 1443 1376        
9 A 1365 1301        
10 A 1302 1241        
11 A 1234 1176        
12 A 1078 1027        
13 A 1057 1008        
14 A 1000 953        
15 A 945 900        
16 A 905 862        
17 A 775 738        
18 A 621 591        
19 A 411 392        
20 A 348 332        
21 A 98 93        
22 A 75 71        
23 B 3241 3089        
24 B 3148 3001        
25 B 3136 2989        
26 B 3073 2929        
27 B 3025 2883        
28 B 1695 1616        
29 B 1479 1410        
30 B 1443 1376        
31 B 1312 1251        
32 B 1297 1236        
33 B 1253 1194        
34 B 1173 1118        
35 B 1002 955        
36 B 955 910        
37 B 933 890        
38 B 905 862        
39 B 642 612        
40 B 426 406        
41 B 214 204        
42 B 110 105        

Unscaled Zero Point Vibrational Energy (zpe) 30957.7 cm-1
Scaled (by 0.9531) Zero Point Vibrational Energy (zpe) 29505.8 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD(T)/cc-pVDZ
ABC
0.40723 0.04616 0.04472

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD(T)/cc-pVDZ

Point Group is C2

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 -0.426 0.646 -0.313
C2 0.426 -0.646 -0.313
C3 0.426 1.896 -0.350
C4 -0.426 -1.896 -0.350
C5 0.453 2.834 0.625
C6 -0.453 -2.834 0.625
H7 -1.098 0.629 -1.197
H8 -1.075 0.659 0.585
H9 1.098 -0.629 -1.197
H10 1.075 -0.659 0.585
H11 1.075 2.020 -1.233
H12 -1.075 -2.020 -1.233
H13 1.099 3.719 0.552
H14 -0.178 2.743 1.521
H15 -1.099 -3.719 0.552
H16 0.178 -2.743 1.521

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 H7 H8 H9 H10 H11 H12 H13 H14 H15 H16
C11.54721.51332.54172.53793.60421.11091.10822.17482.18232.23362.89383.53812.79714.49993.9004
C21.54722.54171.51333.60422.53792.17482.18231.11091.10822.89382.23364.49993.90043.53812.7971
C31.51332.54173.88611.35304.90862.15562.15842.74662.79651.10304.28572.14232.14055.88745.0081
C42.54171.51333.88614.90861.35302.74662.79652.15562.15844.28571.10305.88745.00812.14232.1405
C52.53793.60421.35304.90865.74053.25402.65903.96603.54822.12135.41751.09791.09976.73475.6559
C63.60422.53794.90861.35305.74053.96603.54823.25402.65905.41752.12136.73475.65591.09791.0997
H71.11092.17482.15562.74663.25403.96601.78292.53063.09172.58062.64934.17563.56464.68634.5153
H81.10822.18232.15842.79652.65903.54821.78293.09172.52223.12783.23733.75422.45504.37763.7444
H92.17481.11092.74662.15563.96603.25402.53063.09171.78292.64932.58064.68634.51534.17563.5646
H102.18231.10822.79652.15843.54822.65903.09172.52221.78293.23733.12784.37763.74443.75422.4550
H112.23362.89381.10304.28572.12135.41752.58063.12782.64933.23734.57692.46403.11056.39125.5747
H122.89382.23364.28571.10305.41752.12132.64933.23732.58063.12784.57696.39125.57472.46403.1105
H133.53814.49992.14235.88741.09796.73474.17563.75424.68634.37762.46406.39121.87657.75566.5989
H142.79713.90042.14055.00811.09975.65593.56462.45504.51533.74443.11055.57471.87656.59895.4983
H154.49993.53815.88742.14236.73471.09794.68634.37764.17563.75426.39122.46407.75566.59891.8765
H163.90042.79715.00812.14055.65591.09974.51533.74443.56462.45505.57473.11056.59895.49831.8765

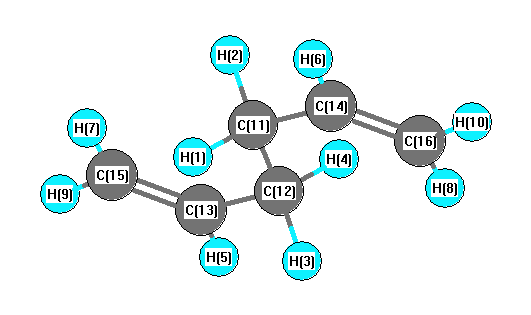
picture of 1,5-Hexadiene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 112.291 C1 C2 H9 108.689
C1 C2 H10 109.417 C1 C3 C5 124.512
C1 C3 H11 116.359 C2 C1 C3 112.291
C2 C1 H7 108.689 C2 C1 H8 109.417
C2 C4 C6 124.512 C2 C4 H12 116.359
C3 C1 H7 109.498 C3 C1 H8 109.877
C3 C5 H13 121.522 C3 C5 H14 121.208
C4 C2 H9 109.498 C4 C2 H10 109.877
C4 C6 H15 121.522 C4 C6 H16 121.208
C5 C3 H11 119.120 C6 C4 H12 119.120
H7 C1 H8 106.917 H9 C2 H10 106.917
H13 C5 H14 117.269 H15 C6 H16 117.269
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability