Jump to
S1C2
Energy calculated at QCISD/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -193.805443 |
| Energy at 298.15K | -193.814405 |
| Nuclear repulsion energy | 129.868587 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3863 |
3706 |
22.09 |
|
|
|
| 2 |
A' |
3142 |
3014 |
32.50 |
|
|
|
| 3 |
A' |
3069 |
2944 |
21.59 |
|
|
|
| 4 |
A' |
3052 |
2928 |
33.34 |
|
|
|
| 5 |
A' |
2995 |
2873 |
61.50 |
|
|
|
| 6 |
A' |
1531 |
1469 |
3.91 |
|
|
|
| 7 |
A' |
1511 |
1450 |
5.63 |
|
|
|
| 8 |
A' |
1493 |
1433 |
0.70 |
|
|
|
| 9 |
A' |
1484 |
1423 |
2.23 |
|
|
|
| 10 |
A' |
1423 |
1366 |
0.05 |
|
|
|
| 11 |
A' |
1360 |
1304 |
11.63 |
|
|
|
| 12 |
A' |
1281 |
1229 |
58.63 |
|
|
|
| 13 |
A' |
1125 |
1079 |
31.14 |
|
|
|
| 14 |
A' |
1098 |
1053 |
47.10 |
|
|
|
| 15 |
A' |
1071 |
1028 |
10.73 |
|
|
|
| 16 |
A' |
901 |
865 |
3.36 |
|
|
|
| 17 |
A' |
462 |
443 |
9.74 |
|
|
|
| 18 |
A' |
273 |
262 |
3.82 |
|
|
|
| 19 |
A" |
3134 |
3007 |
68.35 |
|
|
|
| 20 |
A" |
3111 |
2984 |
3.73 |
|
|
|
| 21 |
A" |
3029 |
2906 |
62.32 |
|
|
|
| 22 |
A" |
1498 |
1438 |
5.70 |
|
|
|
| 23 |
A" |
1322 |
1268 |
0.07 |
|
|
|
| 24 |
A" |
1272 |
1221 |
0.12 |
|
|
|
| 25 |
A" |
1195 |
1147 |
2.03 |
|
|
|
| 26 |
A" |
902 |
865 |
2.83 |
|
|
|
| 27 |
A" |
770 |
739 |
0.21 |
|
|
|
| 28 |
A" |
283 |
272 |
105.53 |
|
|
|
| 29 |
A" |
240 |
230 |
5.52 |
|
|
|
| 30 |
A" |
130 |
124 |
4.91 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 24009.4 cm
-1
Scaled (by 0.9594) Zero Point Vibrational Energy (zpe) 23034.7 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-1.453 |
1.232 |
0.000 |
| C2 |
0.000 |
0.741 |
0.000 |
| C3 |
0.101 |
-0.781 |
0.000 |
| O4 |
1.480 |
-1.127 |
0.000 |
| H5 |
-1.500 |
2.335 |
0.000 |
| H6 |
-1.997 |
0.872 |
0.894 |
| H7 |
-1.997 |
0.872 |
-0.894 |
| H8 |
0.537 |
1.124 |
0.888 |
| H9 |
0.537 |
1.124 |
-0.888 |
| H10 |
-0.420 |
-1.187 |
0.895 |
| H11 |
-0.420 |
-1.187 |
-0.895 |
| H12 |
1.530 |
-2.090 |
0.000 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
O4 |
H5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
| C1 | | 1.5333 | 2.5424 | 3.7633 | 1.1043 | 1.1065 | 1.1065 | 2.1818 | 2.1818 | 2.7786 | 2.7786 | 4.4643 |
C2 | 1.5333 | | 1.5251 | 2.3828 | 2.1892 | 2.1914 | 2.1914 | 1.1064 | 1.1064 | 2.1668 | 2.1668 | 3.2178 | C3 | 2.5424 | 1.5251 | | 1.4221 | 3.5033 | 2.8157 | 2.8157 | 2.1467 | 2.1467 | 1.1124 | 1.1124 | 1.9381 | O4 | 3.7633 | 2.3828 | 1.4221 | | 4.5679 | 4.1084 | 4.1084 | 2.5966 | 2.5966 | 2.1010 | 2.1010 | 0.9648 | H5 | 1.1043 | 2.1892 | 3.5033 | 4.5679 | | 1.7852 | 1.7852 | 2.5313 | 2.5313 | 3.7917 | 3.7917 | 5.3632 | H6 | 1.1065 | 2.1914 | 2.8157 | 4.1084 | 1.7852 | | 1.7871 | 2.5467 | 3.1079 | 2.5935 | 3.1506 | 4.6911 | H7 | 1.1065 | 2.1914 | 2.8157 | 4.1084 | 1.7852 | 1.7871 | | 3.1079 | 2.5467 | 3.1506 | 2.5935 | 4.6911 | H8 | 2.1818 | 1.1064 | 2.1467 | 2.5966 | 2.5313 | 2.5467 | 3.1079 | | 1.7758 | 2.5016 | 3.0722 | 3.4791 | H9 | 2.1818 | 1.1064 | 2.1467 | 2.5966 | 2.5313 | 3.1079 | 2.5467 | 1.7758 | | 3.0722 | 2.5016 | 3.4791 | H10 | 2.7786 | 2.1668 | 1.1124 | 2.1010 | 3.7917 | 2.5935 | 3.1506 | 2.5016 | 3.0722 | | 1.7908 | 2.3274 | H11 | 2.7786 | 2.1668 | 1.1124 | 2.1010 | 3.7917 | 3.1506 | 2.5935 | 3.0722 | 2.5016 | 1.7908 | | 2.3274 | H12 | 4.4643 | 3.2178 | 1.9381 | 0.9648 | 5.3632 | 4.6911 | 4.6911 | 3.4791 | 3.4791 | 2.3274 | 2.3274 | |
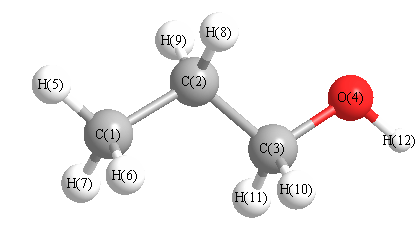 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
112.463 |
|
C1 |
C2 |
H8 |
110.441 |
| C1 |
C2 |
H9 |
110.441 |
|
C2 |
C1 |
H5 |
111.154 |
| C2 |
C1 |
H6 |
111.196 |
|
C2 |
C1 |
H7 |
111.196 |
| C2 |
C3 |
O4 |
107.847 |
|
C2 |
C3 |
H10 |
109.484 |
| C2 |
C3 |
H11 |
109.484 |
|
C3 |
C2 |
H8 |
108.276 |
| C3 |
C2 |
H9 |
108.276 |
|
C3 |
O4 |
H12 |
107.016 |
| O4 |
C3 |
H10 |
111.401 |
|
O4 |
C3 |
H11 |
111.401 |
| H5 |
C1 |
H6 |
107.701 |
|
H5 |
C1 |
H7 |
107.701 |
| H6 |
C1 |
H7 |
107.720 |
|
H8 |
C2 |
H9 |
106.741 |
| H10 |
C3 |
H11 |
107.209 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at QCISD/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -193.806235 |
| Energy at 298.15K | |
| HF Energy | -193.128675 |
| Nuclear repulsion energy | 132.259990 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3866 |
3709 |
25.33 |
|
|
|
| 2 |
A |
3162 |
3034 |
23.60 |
|
|
|
| 3 |
A |
3134 |
3006 |
47.83 |
|
|
|
| 4 |
A |
3106 |
2980 |
22.92 |
|
|
|
| 5 |
A |
3063 |
2939 |
31.47 |
|
|
|
| 6 |
A |
3056 |
2932 |
52.55 |
|
|
|
| 7 |
A |
3035 |
2912 |
49.61 |
|
|
|
| 8 |
A |
2998 |
2877 |
64.29 |
|
|
|
| 9 |
A |
1527 |
1465 |
2.89 |
|
|
|
| 10 |
A |
1510 |
1449 |
7.15 |
|
|
|
| 11 |
A |
1493 |
1432 |
5.95 |
|
|
|
| 12 |
A |
1481 |
1421 |
3.65 |
|
|
|
| 13 |
A |
1476 |
1416 |
0.91 |
|
|
|
| 14 |
A |
1423 |
1366 |
3.02 |
|
|
|
| 15 |
A |
1383 |
1327 |
1.72 |
|
|
|
| 16 |
A |
1334 |
1280 |
29.98 |
|
|
|
| 17 |
A |
1278 |
1226 |
4.62 |
|
|
|
| 18 |
A |
1267 |
1216 |
35.40 |
|
|
|
| 19 |
A |
1174 |
1126 |
8.10 |
|
|
|
| 20 |
A |
1146 |
1099 |
17.32 |
|
|
|
| 21 |
A |
1097 |
1053 |
27.00 |
|
|
|
| 22 |
A |
1005 |
964 |
33.49 |
|
|
|
| 23 |
A |
930 |
893 |
2.22 |
|
|
|
| 24 |
A |
888 |
852 |
1.40 |
|
|
|
| 25 |
A |
779 |
748 |
0.66 |
|
|
|
| 26 |
A |
481 |
462 |
7.57 |
|
|
|
| 27 |
A |
333 |
319 |
10.35 |
|
|
|
| 28 |
A |
265 |
255 |
97.75 |
|
|
|
| 29 |
A |
240 |
230 |
3.85 |
|
|
|
| 30 |
A |
147 |
141 |
6.80 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 24038.0 cm
-1
Scaled (by 0.9594) Zero Point Vibrational Energy (zpe) 23062.0 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD/cc-pVDZ
Point Group is C1
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-1.532 |
-0.520 |
0.130 |
| C2 |
-0.634 |
0.652 |
-0.287 |
| C3 |
0.775 |
0.546 |
0.290 |
| O4 |
1.367 |
-0.643 |
-0.221 |
| H5 |
-2.538 |
-0.433 |
-0.319 |
| H6 |
-1.652 |
-0.550 |
1.230 |
| H7 |
-1.086 |
-1.477 |
-0.190 |
| H8 |
-0.553 |
0.692 |
-1.391 |
| H9 |
-1.077 |
1.613 |
0.041 |
| H10 |
0.719 |
0.521 |
1.401 |
| H11 |
1.366 |
1.443 |
0.006 |
| H12 |
2.231 |
-0.734 |
0.199 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
O4 |
H5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
| C1 | | 1.5339 | 2.5462 | 2.9226 | 1.1048 | 1.1069 | 1.1032 | 2.1769 | 2.1823 | 2.7869 | 3.5020 | 3.7693 |
C2 | 1.5339 | | 1.5267 | 2.3848 | 2.1911 | 2.1871 | 2.1785 | 1.1070 | 1.1074 | 2.1678 | 2.1707 | 3.2195 | C3 | 2.5462 | 1.5267 | | 1.4239 | 3.5076 | 2.8241 | 2.7905 | 2.1472 | 2.1515 | 1.1125 | 1.1110 | 1.9406 | O4 | 2.9226 | 2.3848 | 1.4239 | | 3.9114 | 3.3511 | 2.5910 | 2.6147 | 3.3362 | 2.0999 | 2.0986 | 0.9648 | H5 | 1.1048 | 2.1911 | 3.5076 | 3.9114 | | 1.7880 | 1.7925 | 2.5204 | 2.5393 | 3.8047 | 4.3429 | 4.8057 | H6 | 1.1069 | 2.1871 | 2.8241 | 3.3511 | 1.7880 | | 1.7874 | 3.1013 | 2.5345 | 2.6078 | 3.8184 | 4.0217 | H7 | 1.1032 | 2.1785 | 2.7905 | 2.5910 | 1.7925 | 1.7874 | | 2.5358 | 3.0982 | 3.1279 | 3.8178 | 3.4212 | H8 | 2.1769 | 1.1070 | 2.1472 | 2.6147 | 2.5204 | 3.1013 | 2.5358 | | 1.7806 | 3.0727 | 2.4890 | 3.5083 | H9 | 2.1823 | 1.1074 | 2.1515 | 3.3362 | 2.5393 | 2.5345 | 3.0982 | 1.7806 | | 2.5033 | 2.4488 | 4.0584 | H10 | 2.7869 | 2.1678 | 1.1125 | 2.0999 | 3.8047 | 2.6078 | 3.1279 | 3.0727 | 2.5033 | | 1.7930 | 2.3037 | H11 | 3.5020 | 2.1707 | 1.1110 | 2.0986 | 4.3429 | 3.8184 | 3.8178 | 2.4890 | 2.4488 | 1.7930 | | 2.3502 | H12 | 3.7693 | 3.2195 | 1.9406 | 0.9648 | 4.8057 | 4.0217 | 3.4212 | 3.5083 | 4.0584 | 2.3037 | 2.3502 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
112.595 |
|
C1 |
C2 |
H8 |
109.980 |
| C1 |
C2 |
H9 |
110.383 |
|
C2 |
C1 |
H5 |
111.228 |
| C2 |
C1 |
H6 |
110.791 |
|
C2 |
C1 |
H7 |
110.333 |
| C2 |
C3 |
O4 |
107.799 |
|
C2 |
C3 |
H10 |
109.449 |
| C2 |
C3 |
H11 |
109.755 |
|
C3 |
C2 |
H8 |
108.175 |
| C3 |
C2 |
H9 |
108.478 |
|
C3 |
O4 |
H12 |
107.102 |
| O4 |
C3 |
H10 |
111.177 |
|
O4 |
C3 |
H11 |
111.163 |
| H5 |
C1 |
H6 |
107.883 |
|
H5 |
C1 |
H7 |
108.549 |
| H6 |
C1 |
H7 |
107.948 |
|
H8 |
C2 |
H9 |
107.047 |
| H10 |
C3 |
H11 |
107.492 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
