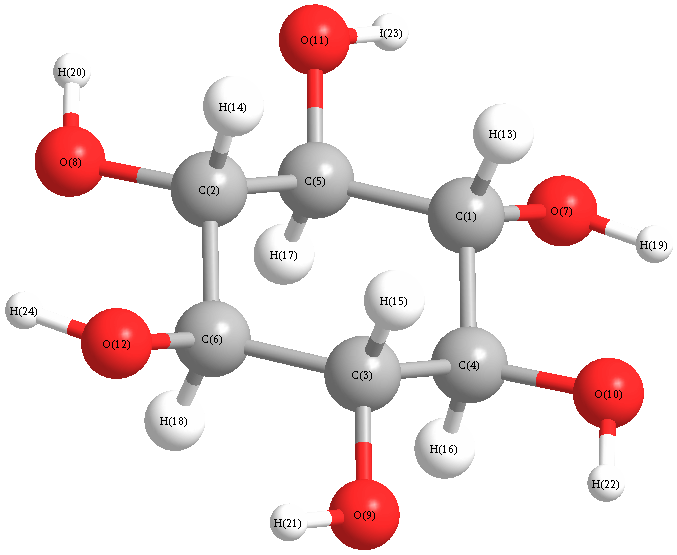
Vibrational Frequencies calculated at PBEPBE/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1g |
3643 |
3622 |
0.00 |
|
|
|
| 2 |
A1g |
2906 |
2889 |
0.00 |
|
|
|
| 3 |
A1g |
1389 |
1381 |
0.00 |
|
|
|
| 4 |
A1g |
1304 |
1296 |
0.00 |
|
|
|
| 5 |
A1g |
1156 |
1149 |
0.00 |
|
|
|
| 6 |
A1g |
974 |
969 |
0.00 |
|
|
|
| 7 |
A1g |
434 |
432 |
0.00 |
|
|
|
| 8 |
A1g |
118 |
117 |
0.00 |
|
|
|
| 9 |
A1u |
1258 |
1250 |
0.00 |
|
|
|
| 10 |
A1u |
984 |
979 |
0.00 |
|
|
|
| 11 |
A1u |
305 |
304 |
0.00 |
|
|
|
| 12 |
A1u |
96 |
95 |
0.00 |
|
|
|
| 13 |
A2g |
1109 |
1102 |
0.00 |
|
|
|
| 14 |
A2g |
619 |
616 |
0.00 |
|
|
|
| 15 |
A2g |
144 |
143 |
0.00 |
|
|
|
| 16 |
A2u |
3642 |
3620 |
56.66 |
|
|
|
| 17 |
A2u |
2934 |
2917 |
190.84 |
|
|
|
| 18 |
A2u |
1396 |
1388 |
28.91 |
|
|
|
| 19 |
A2u |
1243 |
1236 |
0.49 |
|
|
|
| 20 |
A2u |
1098 |
1091 |
22.70 |
|
|
|
| 21 |
A2u |
559 |
556 |
0.42 |
|
|
|
| 22 |
A2u |
225 |
224 |
17.47 |
|
|
|
| 23 |
Eg |
3642 |
3620 |
0.00 |
|
|
|
| 23 |
Eg |
3642 |
3620 |
0.00 |
|
|
|
| 24 |
Eg |
2911 |
2894 |
0.00 |
|
|
|
| 24 |
Eg |
2911 |
2894 |
0.00 |
|
|
|
| 25 |
Eg |
1378 |
1370 |
0.00 |
|
|
|
| 25 |
Eg |
1378 |
1370 |
0.00 |
|
|
|
| 26 |
Eg |
1317 |
1309 |
0.00 |
|
|
|
| 26 |
Eg |
1317 |
1309 |
0.00 |
|
|
|
| 27 |
Eg |
1167 |
1161 |
0.00 |
|
|
|
| 27 |
Eg |
1167 |
1161 |
0.00 |
|
|
|
| 28 |
Eg |
1105 |
1098 |
0.00 |
|
|
|
| 28 |
Eg |
1105 |
1098 |
0.00 |
|
|
|
| 29 |
Eg |
985 |
979 |
0.00 |
|
|
|
| 29 |
Eg |
985 |
979 |
0.00 |
|
|
|
| 30 |
Eg |
404 |
401 |
0.00 |
|
|
|
| 30 |
Eg |
404 |
401 |
0.00 |
|
|
|
| 31 |
Eg |
362 |
360 |
0.00 |
|
|
|
| 31 |
Eg |
362 |
360 |
0.00 |
|
|
|
| 32 |
Eg |
283 |
281 |
0.00 |
|
|
|
| 32 |
Eg |
283 |
281 |
0.00 |
|
|
|
| 33 |
Eg |
115 |
114 |
0.00 |
|
|
|
| 33 |
Eg |
115 |
114 |
0.00 |
|
|
|
| 34 |
Eu |
3642 |
3621 |
14.30 |
|
|
|
| 34 |
Eu |
3642 |
3621 |
14.30 |
|
|
|
| 35 |
Eu |
2898 |
2882 |
0.68 |
|
|
|
| 35 |
Eu |
2898 |
2882 |
0.68 |
|
|
|
| 36 |
Eu |
1371 |
1363 |
151.75 |
|
|
|
| 36 |
Eu |
1371 |
1363 |
151.75 |
|
|
|
| 37 |
Eu |
1312 |
1304 |
20.69 |
|
|
|
| 37 |
Eu |
1312 |
1304 |
20.67 |
|
|
|
| 38 |
Eu |
1150 |
1143 |
128.75 |
|
|
|
| 38 |
Eu |
1150 |
1143 |
128.79 |
|
|
|
| 39 |
Eu |
1111 |
1105 |
69.95 |
|
|
|
| 39 |
Eu |
1111 |
1105 |
70.00 |
|
|
|
| 40 |
Eu |
958 |
953 |
215.90 |
|
|
|
| 40 |
Eu |
958 |
953 |
215.87 |
|
|
|
| 41 |
Eu |
613 |
610 |
7.45 |
|
|
|
| 41 |
Eu |
613 |
610 |
7.45 |
|
|
|
| 42 |
Eu |
306 |
305 |
101.38 |
|
|
|
| 42 |
Eu |
306 |
305 |
101.37 |
|
|
|
| 43 |
Eu |
192 |
191 |
210.81 |
|
|
|
| 43 |
Eu |
192 |
191 |
210.86 |
|
|
|
| 44 |
Eu |
69 |
69 |
4.20 |
|
|
|
| 44 |
Eu |
69 |
69 |
4.20 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 41058.7 cm
-1
Scaled (by 0.9942) Zero Point Vibrational Energy (zpe) 40820.5 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at PBEPBE/cc-pVDZ
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
0.090 |
|
|
|
| 2 |
C |
0.090 |
|
|
|
| 3 |
C |
0.090 |
|
|
|
| 4 |
C |
0.090 |
|
|
|
| 5 |
C |
0.090 |
|
|
|
| 6 |
C |
0.090 |
|
|
|
| 7 |
O |
-0.216 |
|
|
|
| 8 |
O |
-0.216 |
|
|
|
| 9 |
O |
-0.216 |
|
|
|
| 10 |
O |
-0.216 |
|
|
|
| 11 |
O |
-0.216 |
|
|
|
| 12 |
O |
-0.216 |
|
|
|
| 13 |
H |
-0.011 |
|
|
|
| 14 |
H |
-0.011 |
|
|
|
| 15 |
H |
-0.011 |
|
|
|
| 16 |
H |
-0.011 |
|
|
|
| 17 |
H |
-0.011 |
|
|
|
| 18 |
H |
-0.011 |
|
|
|
| 19 |
H |
0.136 |
|
|
|
| 20 |
H |
0.136 |
|
|
|
| 21 |
H |
0.136 |
|
|
|
| 22 |
H |
0.136 |
|
|
|
| 23 |
H |
0.136 |
|
|
|
| 24 |
H |
0.136 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.000 |
0.000 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-81.532 |
0.000 |
0.000 |
| y |
0.000 |
-81.532 |
0.000 |
| z |
0.000 |
0.000 |
-57.224 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-12.154 |
0.000 |
0.000 |
| y |
0.000 |
-12.154 |
0.000 |
| z |
0.000 |
0.000 |
24.308 |
|
| Polar |
|---|
| 3z2-r2 | 48.616 |
|---|
| x2-y2 | 0.000 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
13.311 |
0.000 |
0.000 |
| y |
0.000 |
13.311 |
-0.000 |
| z |
0.000 |
-0.000 |
12.314 |
<r2> (average value of r
2) Å
2
| <r2> |
596.805 |
| (<r2>)1/2 |
24.430 |