return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C10H8 (naphthalene)

using model chemistry: QCISD/cc-pVDZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes D2H 1Ag
Energy calculated at QCISD/cc-pVDZ
 hartrees
Energy at 0K-384.733000
Energy at 298.15K-384.741227
HF Energy-383.380588
Nuclear repulsion energy454.177945
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/cc-pVDZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3228 3097 0.00      
2 Ag 3201 3071 0.00      
3 Ag 1656 1589 0.00      
4 Ag 1497 1436 0.00      
5 Ag 1440 1381 0.00      
6 Ag 1179 1131 0.00      
7 Ag 1050 1007 0.00      
8 Ag 781 749 0.00      
9 Ag 515 494 0.00      
10 Au 959 920 0.00      
11 Au 848 814 0.00      
12 Au 580 556 0.00      
13 Au 185 178 0.00      
14 B1g 952 913 0.00      
15 B1g 731 702 0.00      
16 B1g 384 368 0.00      
17 B1u 3215 3084 55.22      
18 B1u 3194 3064 3.89      
19 B1u 1671 1604 3.92      
20 B1u 1415 1358 4.35      
21 B1u 1283 1231 6.42      
22 B1u 1147 1100 3.15      
23 B1u 800 768 0.35      
24 B1u 359 345 1.04      
25 B2g 971 932 0.00      
26 B2g 865 829 0.00      
27 B2g 632 606 0.00      
28 B2g 461 442 0.00      
29 B2u 3227 3096 41.83      
30 B2u 3198 3068 0.93      
31 B2u 1567 1504 6.77      
32 B2u 1393 1337 1.13      
33 B2u 1224 1174 0.83      
34 B2u 1147 1101 1.51      
35 B2u 1031 989 3.60      
36 B2u 622 597 3.79      
37 B3g 3213 3083 0.00      
38 B3g 3193 3063 0.00      
39 B3g 1717 1647 0.00      
40 B3g 1499 1438 0.00      
41 B3g 1263 1212 0.00      
42 B3g 1172 1124 0.00      
43 B3g 939 901 0.00      
44 B3g 513 492 0.00      
45 B3u 962 923 1.00      
46 B3u 796 764 93.50      
47 B3u 476 456 17.01      
48 B3u 170 163 2.15      

Unscaled Zero Point Vibrational Energy (zpe) 32259.1 cm-1
Scaled (by 0.9594) Zero Point Vibrational Energy (zpe) 30949.3 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD/cc-pVDZ
ABC
0.10268 0.04049 0.02904

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD/cc-pVDZ

Point Group is D2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 1.254 1.411
C2 0.000 2.449 0.715
C3 0.000 2.449 -0.715
C4 0.000 1.254 -1.411
C5 0.000 -1.254 -1.411
C6 0.000 -2.449 -0.715
C7 0.000 -2.449 0.715
C8 0.000 -1.254 1.411
C9 0.000 0.000 0.715
C10 0.000 0.000 -0.715
H11 0.000 1.249 2.508
H12 0.000 3.402 1.257
H13 0.000 3.402 -1.257
H14 0.000 1.249 -2.508
H15 0.000 -1.249 -2.508
H16 0.000 -3.402 -1.257
H17 0.000 -3.402 1.257
H18 0.000 -1.249 2.508

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 C8 C9 C10 H11 H12 H13 H14 H15 H16 H17 H18
C11.38332.43982.82293.77594.27053.76802.50781.43442.46831.09682.15373.42573.91964.65045.36644.65842.7323
C21.38331.43092.43984.27055.10334.89863.76802.44932.83632.15761.09592.19053.43994.90586.17485.87634.1096
C32.43981.43091.38333.76804.89865.10334.27052.83632.44933.43992.19051.09592.15764.10965.87636.17484.9058
C42.82292.43981.38332.50783.76804.27053.77592.46831.43443.91963.42572.15371.09682.73234.65845.36644.6504
C53.77594.27053.76802.50781.38332.43982.82292.46831.43444.65045.36644.65842.73231.09682.15373.42573.9196
C64.27055.10334.89863.76801.38331.43092.43982.83632.44934.90586.17485.87634.10962.15761.09592.19053.4399
C73.76804.89865.10334.27052.43981.43091.38332.44932.83634.10965.87636.17484.90583.43992.19051.09592.1576
C82.50783.76804.27053.77592.82292.43981.38331.43442.46832.73234.65845.36644.65043.91963.42572.15371.0968
C91.43442.44932.83632.46832.46832.83632.44931.43441.42942.18533.44503.93213.45633.45633.93213.44502.1853
C102.46832.83632.44931.43441.43442.44932.83632.46831.42943.45633.93213.44502.18532.18533.44503.93213.4563
H111.09682.15763.43993.91964.65044.90584.10962.73232.18533.45632.49044.33755.01645.60365.98384.81602.4974
H122.15371.09592.19053.42575.36646.17485.87634.65843.44503.93212.49042.51414.33755.98387.25366.80404.8160
H133.42572.19051.09592.15374.65845.87636.17485.36643.93213.44504.33752.51412.49044.81606.80407.25365.9838
H143.91963.43992.15761.09682.73234.10964.90584.65043.45632.18535.01644.33752.49042.49744.81605.98385.6036
H154.65044.90584.10962.73231.09682.15763.43993.91963.45632.18535.60365.98384.81602.49742.49044.33755.0164
H165.36646.17485.87634.65842.15371.09592.19053.42573.93213.44505.98387.25366.80404.81602.49042.51414.3375
H174.65845.87636.17485.36643.42572.19051.09592.15373.44503.93214.81606.80407.25365.98384.33752.51412.4904
H182.73234.10964.90584.65043.91963.43992.15761.09682.18533.45632.49744.81605.98385.60365.01644.33752.4904

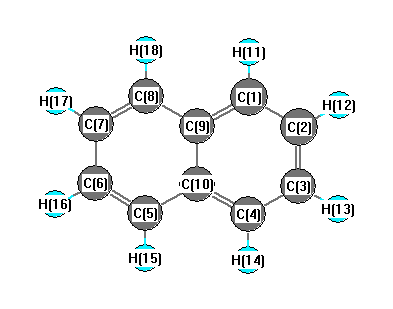
picture of naphthalene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C3 120.209 C1 C2 H12 120.173
C1 C9 C8 121.884 C1 C9 C10 119.058
C2 C1 C9 120.733 C2 C1 H11 120.480
C2 C3 C4 120.209 C2 C3 H13 119.618
C3 C2 H12 119.618 C3 C4 C10 120.733
C3 C4 H14 120.480 C4 C3 H13 120.173
C4 C10 C5 121.884 C4 C10 C9 119.058
C5 C6 C7 120.209 C5 C6 H16 120.173
C5 C10 C9 119.058 C6 C5 C10 120.733
C6 C5 H15 120.480 C6 C7 C8 120.209
C6 C7 H17 119.618 C7 C6 H16 119.618
C7 C8 C9 120.733 C7 C8 H18 120.480
C8 C7 H17 120.173 C8 C9 C10 119.058
C9 C1 H11 118.786 C9 C8 H18 118.786
C10 C4 H14 118.786 C10 C5 H15 118.786
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability