return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C10H8 (naphthalene)

using model chemistry: CCD/cc-pVDZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes D2H 1Ag
Energy calculated at CCD/cc-pVDZ
 hartrees
Energy at 0K-384.721987
Energy at 298.15K-384.730233
HF Energy-383.381136
Nuclear repulsion energy454.587351
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCD/cc-pVDZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3236 3096 0.00      
2 Ag 3209 3070 0.00      
3 Ag 1665 1593 0.00      
4 Ag 1503 1438 0.00      
5 Ag 1447 1384 0.00      
6 Ag 1183 1132 0.00      
7 Ag 1055 1009 0.00      
8 Ag 784 750 0.00      
9 Ag 517 495 0.00      
10 Au 961 919 0.00      
11 Au 851 814 0.00      
12 Au 579 554 0.00      
13 Au 186 178 0.00      
14 B1g 955 914 0.00      
15 B1g 733 701 0.00      
16 B1g 385 368 0.00      
17 B1u 3223 3083 52.62      
18 B1u 3203 3064 4.28      
19 B1u 1681 1609 3.27      
20 B1u 1421 1359 5.36      
21 B1u 1288 1233 6.90      
22 B1u 1152 1103 2.61      
23 B1u 806 771 0.08      
24 B1u 361 346 0.95      
25 B2g 974 931 0.00      
26 B2g 866 829 0.00      
27 B2g 621 594 0.00      
28 B2g 462 442 0.00      
29 B2u 3235 3095 39.66      
30 B2u 3206 3067 0.80      
31 B2u 1575 1507 6.53      
32 B2u 1404 1343 1.17      
33 B2u 1230 1177 0.93      
34 B2u 1153 1103 1.49      
35 B2u 1037 992 3.87      
36 B2u 625 598 3.95      
37 B3g 3222 3082 0.00      
38 B3g 3201 3063 0.00      
39 B3g 1725 1651 0.00      
40 B3g 1507 1441 0.00      
41 B3g 1268 1213 0.00      
42 B3g 1176 1125 0.00      
43 B3g 943 902 0.00      
44 B3g 515 492 0.00      
45 B3u 964 922 0.94      
46 B3u 798 763 94.36      
47 B3u 476 455 16.77      
48 B3u 171 163 2.17      

Unscaled Zero Point Vibrational Energy (zpe) 32367.2 cm-1
Scaled (by 0.9567) Zero Point Vibrational Energy (zpe) 30965.7 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at CCD/cc-pVDZ
ABC
0.10286 0.04056 0.02909

See section I.F.4 to change rotational constant units
Geometric Data calculated at CCD/cc-pVDZ

Point Group is D2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 1.253 1.410
C2 0.000 2.447 0.715
C3 0.000 2.447 -0.715
C4 0.000 1.253 -1.410
C5 0.000 -1.253 -1.410
C6 0.000 -2.447 -0.715
C7 0.000 -2.447 0.715
C8 0.000 -1.253 1.410
C9 0.000 0.000 0.714
C10 0.000 0.000 -0.714
H11 0.000 1.248 2.506
H12 0.000 3.399 1.256
H13 0.000 3.399 -1.256
H14 0.000 1.248 -2.506
H15 0.000 -1.248 -2.506
H16 0.000 -3.399 -1.256
H17 0.000 -3.399 1.256
H18 0.000 -1.248 2.506

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 C8 C9 C10 H11 H12 H13 H14 H15 H16 H17 H18
C11.38182.43732.82003.77244.26643.76452.50571.43302.46631.09642.15193.42283.91644.64685.36194.65462.7306
C21.38181.42942.43734.26645.09834.89383.76452.44692.83372.15581.09552.18893.43694.90186.16945.87124.1064
C32.43731.42941.38183.76454.89385.09834.26642.83372.44693.43692.18891.09552.15584.10645.87126.16944.9018
C42.82002.43731.38182.50573.76454.26643.77242.46631.43303.91643.42282.15191.09642.73064.65465.36194.6468
C53.77244.26643.76452.50571.38182.43732.82002.46631.43304.64685.36194.65462.73061.09642.15193.42283.9164
C64.26645.09834.89383.76451.38181.42942.43732.83372.44694.90186.16945.87124.10642.15581.09552.18893.4369
C73.76454.89385.09834.26642.43731.42941.38182.44692.83374.10645.87126.16944.90183.43692.18891.09552.1558
C82.50573.76454.26643.77242.82002.43731.38181.43302.46632.73064.65465.36194.64683.91643.42282.15191.0964
C91.43302.44692.83372.46632.46632.83372.44691.43301.42872.18383.44223.92913.45413.45413.92913.44222.1838
C102.46632.83372.44691.43301.43302.44692.83372.46631.42873.45413.92913.44222.18382.18383.44223.92913.4541
H111.09642.15583.43693.91644.64684.90184.10642.73062.18383.45412.48814.33415.01275.59985.97954.81252.4961
H122.15191.09552.18893.42285.36196.16945.87124.65463.44223.92912.48812.51244.33415.97957.24796.79854.8125
H133.42282.18891.09552.15194.65465.87126.16945.36193.92913.44224.33412.51242.48814.81256.79857.24795.9795
H143.91643.43692.15581.09642.73064.10644.90184.64683.45412.18385.01274.33412.48812.49614.81255.97955.5998
H154.64684.90184.10642.73061.09642.15583.43693.91643.45412.18385.59985.97954.81252.49612.48814.33415.0127
H165.36196.16945.87124.65462.15191.09552.18893.42283.92913.44225.97957.24796.79854.81252.48812.51244.3341
H174.65465.87126.16945.36193.42282.18891.09552.15193.44223.92914.81256.79857.24795.97954.33412.51242.4881
H182.73064.10644.90184.64683.91643.43692.15581.09642.18383.45412.49614.81255.97955.59985.01274.33412.4881

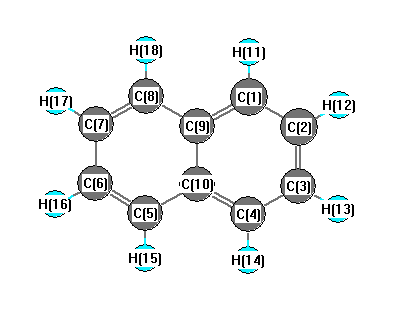
picture of naphthalene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C3 120.213 C1 C2 H12 120.165
C1 C9 C8 121.916 C1 C9 C10 119.042
C2 C1 C9 120.745 C2 C1 H11 120.463
C2 C3 C4 120.213 C2 C3 H13 119.622
C3 C2 H12 119.622 C3 C4 C10 120.745
C3 C4 H14 120.463 C4 C3 H13 120.165
C4 C10 C5 121.916 C4 C10 C9 119.042
C5 C6 C7 120.213 C5 C6 H16 120.165
C5 C10 C9 119.042 C6 C5 C10 120.745
C6 C5 H15 120.463 C6 C7 C8 120.213
C6 C7 H17 119.622 C7 C6 H16 119.622
C7 C8 C9 120.745 C7 C8 H18 120.463
C8 C7 H17 120.165 C8 C9 C10 119.042
C9 C1 H11 118.791 C9 C8 H18 118.791
C10 C4 H14 118.791 C10 C5 H15 118.791
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability