return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H10 (3-Hexyne)

using model chemistry: QCISD(T)/cc-pVDZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at QCISD(T)/cc-pVDZ
 hartrees
Energy at 0K-233.920070
Energy at 298.15K 
HF Energy-232.991353
Nuclear repulsion energy204.941876
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD(T)/cc-pVDZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A 3141 2994        
2 A 3134 2987        
3 A 3086 2941        
4 A 3048 2905        
5 A 3043 2900        
6 A 2294 2187        
7 A 1494 1424        
8 A 1483 1414        
9 A 1471 1402        
10 A 1404 1338        
11 A 1349 1286        
12 A 1281 1221        
13 A 1093 1042        
14 A 1091 1040        
15 A 1006 959        
16 A 778 741        
17 A 688 656        
18 A 418 399        
19 A 351 335        
20 A 228 218        
21 A 89 85        
22 A 11i 11i        
23 B 3141 2994        
24 B 3133 2986        
25 B 3085 2941        
26 B 3047 2904        
27 B 3044 2901        
28 B 1493 1423        
29 B 1484 1414        
30 B 1469 1400        
31 B 1404 1338        
32 B 1354 1290        
33 B 1285 1225        
34 B 1164 1109        
35 B 1110 1058        
36 B 1083 1032        
37 B 936 892        
38 B 782 745        
39 B 516 492        
40 B 292 278        
41 B 199 189        
42 B 152 145        

Unscaled Zero Point Vibrational Energy (zpe) 31065.8 cm-1
Scaled (by 0.9531) Zero Point Vibrational Energy (zpe) 29608.8 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD(T)/cc-pVDZ
ABC
0.30657 0.04600 0.04125

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD(T)/cc-pVDZ

Point Group is C2

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.001 0.616 -0.579
C2 -0.001 -0.616 -0.579
C3 0.001 2.098 -0.555
C4 -0.001 -2.098 -0.555
C5 0.001 2.664 0.880
C6 -0.001 -2.664 0.880
H7 0.889 2.470 -1.104
H8 -0.887 2.470 -1.104
H9 -0.889 -2.470 -1.104
H10 0.887 -2.470 -1.104
H11 0.001 3.770 0.861
H12 -0.894 2.322 1.432
H13 0.896 2.322 1.432
H14 -0.001 -3.770 0.861
H15 0.894 -2.322 1.432
H16 -0.896 -2.322 1.432

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 H7 H8 H9 H10 H11 H12 H13 H14 H15 H16
C11.23181.48282.71452.51443.58952.12132.12133.25393.25283.46712.78522.78524.61613.67073.6718
C21.23182.71451.48283.58952.51443.25393.25282.12132.12134.61613.67073.67183.46712.78522.7852
C31.48282.71454.19701.54204.97361.10791.10794.68634.68552.19042.19072.19076.03674.92824.9290
C42.71451.48284.19704.97361.54204.68634.68551.10791.10796.03674.92824.92902.19042.19072.1907
C52.51443.58951.54204.97365.32732.18212.18215.57485.57421.10631.10581.10586.43355.09515.0959
C63.58952.51444.97361.54205.32735.57485.57422.18212.18216.43355.09515.09591.10631.10581.1058
H72.12133.25391.10794.68632.18215.57481.77545.24944.93932.51803.10362.54056.60185.42155.7078
H82.12133.25281.10794.68552.18215.57421.77544.93935.24802.51802.54053.10366.60135.70655.4216
H93.25392.12134.68631.10795.57482.18215.24944.93931.77546.60185.42155.70782.51803.10362.5405
H103.25282.12134.68551.10795.57422.18214.93935.24801.77546.60135.70655.42162.51802.54053.1036
H113.46714.61612.19046.03671.10636.43352.51802.51806.60186.60131.79531.79537.53966.18346.1840
H122.78523.67072.19074.92821.10585.09513.10362.54055.42155.70651.79531.79016.18344.97654.6442
H132.78523.67182.19074.92901.10585.09592.54053.10365.70785.42161.79531.79016.18404.64424.9780
H144.61613.46716.03672.19046.43351.10636.60186.60132.51802.51807.53966.18346.18401.79531.7953
H153.67072.78524.92822.19075.09511.10585.42155.70653.10362.54056.18344.97654.64421.79531.7901
H163.67182.78524.92902.19075.09591.10585.70785.42162.54053.10366.18404.64424.97801.79531.7901

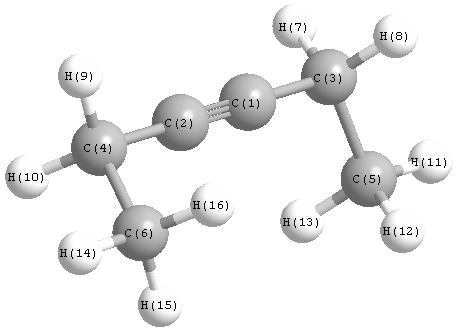
picture of 3-Hexyne state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 179.057 C1 C3 C5 112.439
C1 C3 H7 109.078 C1 C3 H8 109.078
C2 C1 C3 179.057 C2 C4 C6 112.439
C2 C4 H9 109.078 C2 C4 H10 109.078
C3 C5 H11 110.527 C3 C5 H12 110.576
C3 C5 H13 110.576 C4 C6 H14 110.527
C4 C6 H15 110.576 C4 C6 H16 110.576
C5 C3 H7 109.782 C5 C3 H8 109.782
C6 C4 H9 109.782 C6 C4 H10 109.782
H7 C3 H8 106.501 H9 C4 H10 106.501
H11 C5 H12 108.502 H11 C5 H13 108.502
H12 C5 H13 108.078 H14 C6 H15 108.502
H14 C6 H16 108.502 H15 C6 H15 0.000
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability