return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H10 (3-Hexyne)

using model chemistry: CCD/cc-pVDZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at CCD/cc-pVDZ
 hartrees
Energy at 0K-233.882759
Energy at 298.15K-233.891874
HF Energy-232.993057
Nuclear repulsion energy205.414708
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCD/cc-pVDZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A 3166 3029 0.00      
2 A 3160 3023 8.52      
3 A 3113 2978 0.00      
4 A 3073 2940 0.34      
5 A 3070 2937 56.98      
6 A 2363 2260 0.03      
7 A 1506 1441 1.41      
8 A 1495 1430 0.00      
9 A 1485 1421 2.54      
10 A 1421 1360 1.30      
11 A 1368 1309 0.03      
12 A 1296 1240 0.00      
13 A 1107 1059 0.00      
14 A 1106 1058 1.55      
15 A 1019 975 0.00      
16 A 788 754 0.00      
17 A 700 670 0.10      
18 A 424 406 6.04      
19 A 381 365 0.00      
20 A 235 225 0.00      
21 A 89 85 1.43      
22 A 6 6 0.00      
23 B 3167 3029 54.37      
24 B 3159 3022 56.72      
25 B 3113 2978 19.05      
26 B 3073 2940 53.84      
27 B 3070 2937 0.02      
28 B 1506 1441 0.98      
29 B 1496 1431 10.10      
30 B 1483 1419 2.10      
31 B 1421 1359 1.19      
32 B 1376 1316 42.74      
33 B 1299 1242 0.00      
34 B 1177 1126 0.00      
35 B 1122 1074 1.01      
36 B 1097 1050 2.61      
37 B 947 906 0.05      
38 B 790 756 2.12      
39 B 544 521 0.42      
40 B 295 282 3.04      
41 B 211 202 0.11      
42 B 157 150 4.15      

Unscaled Zero Point Vibrational Energy (zpe) 31436.8 cm-1
Scaled (by 0.9567) Zero Point Vibrational Energy (zpe) 30075.6 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at CCD/cc-pVDZ
ABC
0.30881 0.04616 0.04142

See section I.F.4 to change rotational constant units
Geometric Data calculated at CCD/cc-pVDZ

Point Group is C2

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.611 -0.574
C2 0.000 -0.611 -0.574
C3 0.000 2.092 -0.553
C4 0.000 -2.092 -0.553
C5 -0.001 2.662 0.876
C6 0.001 -2.662 0.876
H7 0.886 2.460 -1.103
H8 -0.885 2.460 -1.104
H9 -0.886 -2.460 -1.103
H10 0.885 -2.460 -1.104
H11 -0.001 3.766 0.853
H12 -0.895 2.325 1.430
H13 0.892 2.325 1.431
H14 0.001 -3.766 0.853
H15 0.895 -2.325 1.430
H16 -0.892 -2.325 1.431

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 H7 H8 H9 H10 H11 H12 H13 H14 H15 H16
C11.22271.48042.70302.51203.58052.11722.11723.24013.24013.46272.78422.78424.60433.66553.6655
C21.22272.70301.48043.58052.51203.24013.24012.11722.11724.60433.66553.66553.46272.78422.7842
C31.48042.70304.18321.53934.96411.10591.10604.66964.66962.18672.18802.18806.02434.92304.9230
C42.70301.48044.18324.96411.53934.66964.66961.10591.10606.02434.92304.92302.18672.18802.1880
C52.51203.58051.53934.96415.32432.17852.17855.56235.56291.10441.10401.10406.42855.09675.0960
C63.58052.51204.96411.53935.32435.56235.56292.17852.17856.42855.09675.09601.10441.10401.1040
H72.11723.24011.10594.66962.17855.56231.77145.22964.92022.51363.09912.53766.58615.41375.6988
H82.11723.24011.10604.66962.17855.56291.77144.92025.22912.51362.53763.09916.58665.69945.4149
H93.24012.11724.66961.10595.56232.17855.22964.92021.77146.58615.41375.69882.51363.09912.5376
H103.24012.11724.66961.10605.56292.17854.92025.22911.77146.58665.69945.41492.51362.53763.0991
H113.46274.60432.18676.02431.10446.42852.51362.51366.58616.58661.79161.79167.53256.18346.1828
H122.78423.66552.18804.92301.10405.09673.09912.53765.41375.69941.79161.78676.18344.98174.6493
H132.78423.66552.18804.92301.10405.09602.53763.09915.69885.41491.79161.78676.18284.64934.9797
H144.60433.46276.02432.18676.42851.10446.58616.58662.51362.51367.53256.18346.18281.79161.7916
H153.66552.78424.92302.18805.09671.10405.41375.69943.09912.53766.18344.98174.64931.79161.7867
H163.66552.78424.92302.18805.09601.10405.69885.41492.53763.09916.18284.64934.97971.79161.7867

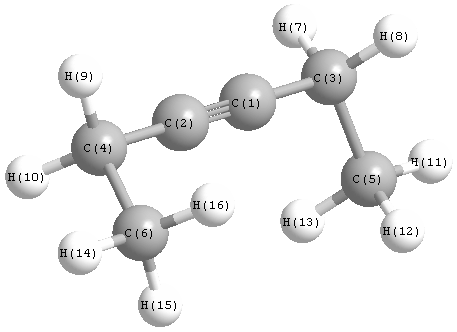
picture of 3-Hexyne state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 179.190 C1 C3 C5 112.564
C1 C3 H7 109.034 C1 C3 H8 109.034
C2 C1 C3 179.190 C2 C4 C6 112.564
C2 C4 H9 109.034 C2 C4 H10 109.034
C3 C5 H11 110.531 C3 C5 H12 110.653
C3 C5 H13 110.654 C4 C6 H14 110.531
C4 C6 H15 110.653 C4 C6 H16 110.654
C5 C3 H7 109.795 C5 C3 H8 109.796
C6 C4 H9 109.795 C6 C4 H10 109.796
H7 C3 H8 106.426 H9 C4 H10 106.426
H11 C5 H12 108.444 H11 C5 H13 108.443
H12 C5 H13 108.032 H14 C6 H15 108.444
H14 C6 H16 108.443 H15 C6 H15 0.000
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability