return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C5H10O (3-Pentanone)

using model chemistry: QCISD(T)/cc-pVDZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at QCISD(T)/cc-pVDZ
 hartrees
Energy at 0K-271.038654
Energy at 298.15K 
HF Energy-270.051634
Nuclear repulsion energy237.395096
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD(T)/cc-pVDZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A1 3142 2994        
2 A1 3057 2913        
3 A1 3036 2894        
4 A1 1782 1698        
5 A1 1487 1418        
6 A1 1454 1386        
7 A1 1410 1344        
8 A1 1350 1287        
9 A1 1119 1067        
10 A1 1025 977        
11 A1 786 749        
12 A1 407 388        
13 A1 193 184        
14 A2 3148 3000        
15 A2 3067 2924        
16 A2 1483 1414        
17 A2 1257 1198        
18 A2 994 947        
19 A2 711 677        
20 A2 229 218        
21 A2 37 35        
22 B1 3149 3001        
23 B1 3077 2933        
24 B1 1483 1413        
25 B1 1295 1234        
26 B1 1133 1080        
27 B1 812 774        
28 B1 465 443        
29 B1 205 196        
30 B1 67 64        
31 B2 3141 2994        
32 B2 3056 2913        
33 B2 3028 2886        
34 B2 1488 1419        
35 B2 1442 1375        
36 B2 1413 1346        
37 B2 1395 1329        
38 B2 1147 1093        
39 B2 1018 970        
40 B2 980 934        
41 B2 621 592        
42 B2 310 296        

Unscaled Zero Point Vibrational Energy (zpe) 30948.5 cm-1
Scaled (by 0.9531) Zero Point Vibrational Energy (zpe) 29497.0 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD(T)/cc-pVDZ
ABC
0.29276 0.06460 0.05511

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD(T)/cc-pVDZ

Point Group is C2v

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
O1 0.000 0.000 1.287
C2 0.000 0.000 0.063
C3 0.000 1.302 -0.743
C4 0.000 -1.302 -0.743
C5 0.000 2.553 0.140
C6 0.000 -2.553 0.140
H7 0.883 1.284 -1.416
H8 -0.883 1.284 -1.416
H9 -0.883 -1.284 -1.416
H10 0.883 -1.284 -1.416
H11 0.000 3.469 -0.479
H12 -0.890 2.568 0.794
H13 0.890 2.568 0.794
H14 0.000 -3.469 -0.479
H15 0.890 -2.568 0.794
H16 -0.890 -2.568 0.794

Atom - Atom Distances (Å)
  O1 C2 C3 C4 C5 C6 H7 H8 H9 H10 H11 H12 H13 H14 H15 H16
O11.22402.41212.41212.79922.79923.12003.12003.12003.12003.89302.76252.76253.89302.76252.7625
C21.22401.53141.53142.55452.55452.14842.14842.14842.14843.51152.81482.81483.51152.81482.8148
C32.41211.53142.60341.53213.95501.11021.11022.81352.81352.18382.18212.18214.77854.25854.2585
C42.41211.53142.60343.95501.53212.81352.81351.11021.11024.77854.25854.25852.18382.18212.1821
C52.79922.55451.53213.95505.10672.19392.19394.23364.23361.10551.10481.10486.05455.23955.2395
C62.79922.55453.95501.53215.10674.23364.23362.19392.19396.05455.23955.23951.10551.10481.1048
H73.12002.14841.11022.81352.19394.23361.76643.11622.56722.53703.11132.55654.92444.44104.7820
H83.12002.14841.11022.81352.19394.23361.76642.56723.11622.53702.55653.11134.92444.78204.4410
H93.12002.14842.81351.11024.23362.19393.11622.56721.76644.92444.44104.78202.53703.11132.5565
H103.12002.14842.81351.11024.23362.19392.56723.11621.76644.92444.78204.44102.53702.55653.1113
H113.89303.51152.18384.77851.10556.05452.53702.53704.92444.92441.79581.79586.93886.23446.2344
H122.76252.81482.18214.25851.10485.23953.11132.55654.44104.78201.79581.78046.23445.43645.1366
H132.76252.81482.18214.25851.10485.23952.55653.11134.78204.44101.79581.78046.23445.13665.4364
H143.89303.51154.77852.18386.05451.10554.92444.92442.53702.53706.93886.23446.23441.79581.7958
H152.76252.81484.25852.18215.23951.10484.44104.78203.11132.55656.23445.43645.13661.79581.7804
H162.76252.81484.25852.18215.23951.10484.78204.44102.55653.11136.23445.13665.43641.79581.7804

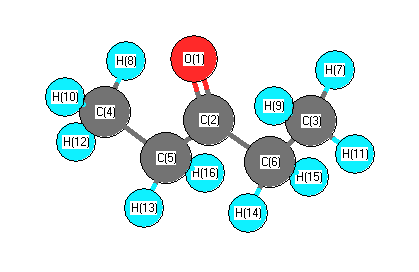
picture of 3-Pentanone state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
O1 C2 C3 121.788 O1 C2 C4 121.788
C2 C3 C5 112.992 C2 C3 H7 107.770
C2 C3 H8 107.770 C2 C4 C6 112.992
C2 C4 H9 107.770 C2 C4 H10 107.770
C3 C2 C4 116.423 C3 C5 H11 110.743
C3 C5 H12 110.645 C3 C5 H13 110.645
C4 C6 H14 110.743 C4 C6 H15 110.645
C4 C6 H16 110.645 C5 C3 H7 111.263
C5 C3 H8 111.263 C6 C4 H9 111.263
C6 C4 H10 111.263 H7 C3 H8 105.411
H9 C4 H10 105.411 H11 C5 H12 108.677
H11 C5 H13 108.677 H12 C5 H13 107.358
H14 C6 H15 108.677 H14 C6 H16 108.677
H15 C6 H16 107.358
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability