Jump to
S1C2
Energy calculated at CCD/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -342.408815 |
| Energy at 298.15K | -342.413672 |
| Nuclear repulsion energy | 270.398409 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCD/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3321 |
3177 |
0.22 |
|
|
|
| 2 |
A' |
3299 |
3156 |
0.01 |
|
|
|
| 3 |
A' |
3286 |
3144 |
1.68 |
|
|
|
| 4 |
A' |
2985 |
2855 |
99.93 |
|
|
|
| 5 |
A' |
1858 |
1778 |
204.13 |
|
|
|
| 6 |
A' |
1654 |
1583 |
5.63 |
|
|
|
| 7 |
A' |
1560 |
1493 |
33.54 |
|
|
|
| 8 |
A' |
1466 |
1403 |
23.08 |
|
|
|
| 9 |
A' |
1422 |
1360 |
6.24 |
|
|
|
| 10 |
A' |
1348 |
1289 |
18.10 |
|
|
|
| 11 |
A' |
1257 |
1203 |
10.28 |
|
|
|
| 12 |
A' |
1215 |
1163 |
22.89 |
|
|
|
| 13 |
A' |
1120 |
1071 |
5.46 |
|
|
|
| 14 |
A' |
1038 |
993 |
32.81 |
|
|
|
| 15 |
A' |
965 |
923 |
18.84 |
|
|
|
| 16 |
A' |
903 |
864 |
6.98 |
|
|
|
| 17 |
A' |
772 |
739 |
62.72 |
|
|
|
| 18 |
A' |
502 |
480 |
1.25 |
|
|
|
| 19 |
A' |
200 |
191 |
4.97 |
|
|
|
| 20 |
A" |
1023 |
978 |
0.03 |
|
|
|
| 21 |
A" |
882 |
844 |
0.58 |
|
|
|
| 22 |
A" |
843 |
806 |
5.92 |
|
|
|
| 23 |
A" |
783 |
749 |
56.97 |
|
|
|
| 24 |
A" |
656 |
628 |
2.48 |
|
|
|
| 25 |
A" |
604 |
578 |
5.92 |
|
|
|
| 26 |
A" |
284 |
271 |
11.75 |
|
|
|
| 27 |
A" |
131 |
126 |
1.68 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 17688.0 cm
-1
Scaled (by 0.9567) Zero Point Vibrational Energy (zpe) 16922.1 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at CCD/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.503 |
-0.900 |
0.000 |
| C2 |
-0.561 |
-1.742 |
0.000 |
| C3 |
-1.746 |
-1.049 |
0.000 |
| C4 |
0.000 |
0.364 |
0.000 |
| C5 |
-1.376 |
0.342 |
0.000 |
| C6 |
0.937 |
1.505 |
0.000 |
| O7 |
2.144 |
1.407 |
0.000 |
| H8 |
-0.327 |
-2.805 |
0.000 |
| H9 |
-2.748 |
-1.477 |
0.000 |
| H10 |
-2.035 |
1.211 |
0.000 |
| H11 |
0.420 |
2.496 |
0.000 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
O7 |
H8 |
H9 |
H10 |
H11 |
| O1 | | 1.3565 | 2.2539 | 1.3609 | 2.2523 | 2.4442 | 2.8313 | 2.0774 | 3.3018 | 3.3011 | 3.3973 |
C2 | 1.3565 | | 1.3725 | 2.1797 | 2.2374 | 3.5759 | 4.1511 | 1.0888 | 2.2030 | 3.3000 | 4.3499 | C3 | 2.2539 | 1.3725 | | 2.2469 | 1.4397 | 3.7049 | 4.6007 | 2.2578 | 1.0896 | 2.2785 | 4.1547 | C4 | 1.3609 | 2.1797 | 2.2469 | | 1.3764 | 1.4762 | 2.3838 | 3.1862 | 3.3085 | 2.2043 | 2.1726 | C5 | 2.2523 | 2.2374 | 1.4397 | 1.3764 | | 2.5893 | 3.6775 | 3.3173 | 2.2788 | 1.0906 | 2.8045 | C6 | 2.4442 | 3.5759 | 3.7049 | 1.4762 | 2.5893 | | 1.2105 | 4.4914 | 4.7412 | 2.9872 | 1.1181 | O7 | 2.8313 | 4.1511 | 4.6007 | 2.3838 | 3.6775 | 1.2105 | | 4.8829 | 5.6791 | 4.1838 | 2.0394 | H8 | 2.0774 | 1.0888 | 2.2578 | 3.1862 | 3.3173 | 4.4914 | 4.8829 | | 2.7617 | 4.3641 | 5.3533 | H9 | 3.3018 | 2.2030 | 1.0896 | 3.3085 | 2.2788 | 4.7412 | 5.6791 | 2.7617 | | 2.7811 | 5.0818 | H10 | 3.3011 | 3.3000 | 2.2785 | 2.2043 | 1.0906 | 2.9872 | 4.1838 | 4.3641 | 2.7811 | | 2.7711 | H11 | 3.3973 | 4.3499 | 4.1547 | 2.1726 | 2.8045 | 1.1181 | 2.0394 | 5.3533 | 5.0818 | 2.7711 | |
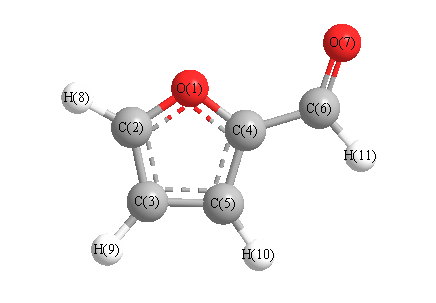 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C3 |
111.361 |
|
O1 |
C2 |
H8 |
115.895 |
| O1 |
C4 |
C5 |
110.736 |
|
O1 |
C4 |
C6 |
118.915 |
| C2 |
O1 |
C4 |
106.670 |
|
C2 |
C3 |
C5 |
105.398 |
| C2 |
C3 |
H9 |
126.573 |
|
C3 |
C2 |
H8 |
132.744 |
| C3 |
C5 |
C4 |
105.835 |
|
C3 |
C5 |
H10 |
127.913 |
| C4 |
C5 |
H10 |
126.252 |
|
C4 |
C6 |
O7 |
124.762 |
| C4 |
C6 |
H11 |
113.011 |
|
C5 |
C3 |
H9 |
128.029 |
| C5 |
C4 |
C6 |
130.349 |
|
O7 |
C6 |
H11 |
122.227 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at CCD/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -342.410485 |
| Energy at 298.15K | |
| Nuclear repulsion energy | 269.588893 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCD/cc-pVDZ
Geometric Data calculated at CCD/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
1.262 |
-0.235 |
0.000 |
| C2 |
1.128 |
-1.587 |
0.000 |
| C3 |
-0.196 |
-1.951 |
0.000 |
| C4 |
0.000 |
0.283 |
0.000 |
| C5 |
-0.940 |
-0.720 |
0.000 |
| C6 |
-0.128 |
1.755 |
0.000 |
| O7 |
-1.197 |
2.325 |
0.000 |
| H8 |
2.054 |
-2.158 |
0.000 |
| H9 |
-0.585 |
-2.969 |
0.000 |
| H10 |
-2.020 |
-0.577 |
0.000 |
| H11 |
0.845 |
2.304 |
0.000 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
O7 |
H8 |
H9 |
H10 |
H11 |
| O1 | | 1.3581 | 2.2521 | 1.3648 | 2.2550 | 2.4275 | 3.5504 | 2.0797 | 3.2999 | 3.3003 | 2.5734 |
C2 | 1.3581 | | 1.3730 | 2.1839 | 2.2422 | 3.5695 | 4.5506 | 1.0887 | 2.2015 | 3.3058 | 3.9009 | C3 | 2.2521 | 1.3730 | | 2.2435 | 1.4391 | 3.7068 | 4.3924 | 2.2597 | 1.0898 | 2.2839 | 4.3808 | C4 | 1.3648 | 2.1839 | 2.2435 | | 1.3747 | 1.4768 | 2.3669 | 3.1910 | 3.3051 | 2.1958 | 2.1899 | C5 | 2.2550 | 2.2422 | 1.4391 | 1.3747 | | 2.6042 | 3.0557 | 3.3220 | 2.2775 | 1.0895 | 3.5109 | C6 | 2.4275 | 3.5695 | 3.7068 | 1.4768 | 2.6042 | | 1.2120 | 4.4804 | 4.7462 | 3.0032 | 1.1168 | O7 | 3.5504 | 4.5506 | 4.3924 | 2.3669 | 3.0557 | 1.2120 | | 5.5384 | 5.3298 | 3.0170 | 2.0418 | H8 | 2.0797 | 1.0887 | 2.2597 | 3.1910 | 3.3220 | 4.4804 | 5.5384 | | 2.7614 | 4.3704 | 4.6233 | H9 | 3.2999 | 2.2015 | 1.0898 | 3.3051 | 2.2775 | 4.7462 | 5.3298 | 2.7614 | | 2.7894 | 5.4637 | H10 | 3.3003 | 3.3058 | 2.2839 | 2.1958 | 1.0895 | 3.0032 | 3.0170 | 4.3704 | 2.7894 | | 4.0630 | H11 | 2.5734 | 3.9009 | 4.3808 | 2.1899 | 3.5109 | 1.1168 | 2.0418 | 4.6233 | 5.4637 | 4.0630 | |
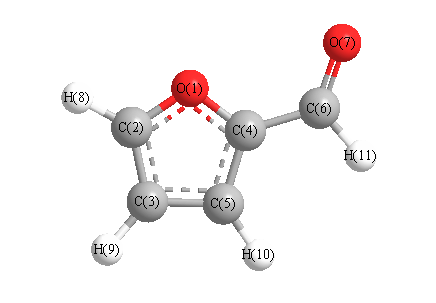 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C3 |
111.097 |
|
O1 |
C2 |
H8 |
115.987 |
| O1 |
C4 |
C5 |
110.801 |
|
O1 |
C4 |
C6 |
117.305 |
| C2 |
O1 |
C4 |
106.651 |
|
C2 |
C3 |
C5 |
105.726 |
| C2 |
C3 |
H9 |
126.345 |
|
C3 |
C2 |
H8 |
132.917 |
| C3 |
C5 |
C4 |
105.726 |
|
C3 |
C5 |
H10 |
128.640 |
| C4 |
C5 |
H10 |
125.634 |
|
C4 |
C6 |
O7 |
123.047 |
| C4 |
C6 |
H11 |
114.492 |
|
C5 |
C3 |
H9 |
127.930 |
| C5 |
C4 |
C6 |
131.895 |
|
O7 |
C6 |
H11 |
122.461 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
