return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C12H10N2 (azobenzene)

using model chemistry: MP2=FULL/cc-pVTZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2H 1AG
Energy calculated at MP2=FULL/cc-pVTZ
 hartrees
Energy at 0K-571.772226
Energy at 298.15K-571.783777
HF Energy-569.280602
Nuclear repulsion energy754.930269
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/cc-pVTZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3264 3099 0.00      
2 Ag 3253 3088 0.00      
3 Ag 3239 3075 0.00      
4 Ag 3226 3063 0.00      
5 Ag 3211 3048 0.00      
6 Ag 1653 1569 0.00      
7 Ag 1643 1560 0.00      
8 Ag 1520 1443 0.00      
9 Ag 1501 1425 0.00      
10 Ag 1493 1418 0.00      
11 Ag 1436 1363 0.00      
12 Ag 1340 1272 0.00      
13 Ag 1226 1164 0.00      
14 Ag 1196 1136 0.00      
15 Ag 1180 1120 0.00      
16 Ag 1105 1049 0.00      
17 Ag 1050 997 0.00      
18 Ag 1024 972 0.00      
19 Ag 941 893 0.00      
20 Ag 678 644 0.00      
21 Ag 618 586 0.00      
22 Ag 308 292 0.00      
23 Ag 228 217 0.00      
24 Au 1013 962 0.74      
25 Au 998 948 0.10      
26 Au 970 921 8.92      
27 Au 876 832 0.03      
28 Au 820 778 59.11      
29 Au 723 686 82.44      
30 Au 570 541 14.58      
31 Au 421 400 0.01      
32 Au 311 295 0.59      
33 Au 65 61 1.34      
34 Au 20 19 0.03      
35 Bg 1013 962 0.00      
36 Bg 999 948 0.00      
37 Bg 965 916 0.00      
38 Bg 878 833 0.00      
39 Bg 800 759 0.00      
40 Bg 715 679 0.00      
41 Bg 501 476 0.00      
42 Bg 424 403 0.00      
43 Bg 258 245 0.00      
44 Bg 96 91 0.00      
45 Bu 3265 3099 10.78      
46 Bu 3253 3088 21.05      
47 Bu 3239 3075 15.58      
48 Bu 3226 3062 8.94      
49 Bu 3211 3048 1.14      
50 Bu 1654 1570 2.53      
51 Bu 1640 1557 5.04      
52 Bu 1527 1450 10.40      
53 Bu 1495 1420 15.38      
54 Bu 1484 1409 3.42      
55 Bu 1336 1269 1.95      
56 Bu 1280 1215 22.10      
57 Bu 1196 1136 0.50      
58 Bu 1186 1126 23.75      
59 Bu 1109 1053 12.39      
60 Bu 1050 997 16.27      
61 Bu 1024 972 5.66      
62 Bu 844 801 0.36      
63 Bu 625 594 0.65      
64 Bu 544 517 3.73      
65 Bu 530 503 17.74      
66 Bu 88 84 1.88      

Unscaled Zero Point Vibrational Energy (zpe) 42284.7 cm-1
Scaled (by 0.9494) Zero Point Vibrational Energy (zpe) 40145.1 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2=FULL/cc-pVTZ
ABC
0.09223 0.00991 0.00895

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2=FULL/cc-pVTZ

Point Group is C2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
N1 -0.013 0.631 0.000
N2 0.013 -0.631 0.000
C3 1.263 1.229 0.000
C4 -1.263 -1.229 0.000
C5 1.266 2.619 0.000
C6 -1.266 -2.619 0.000
C7 2.466 0.525 0.000
C8 -2.466 -0.525 0.000
C9 2.466 3.312 0.000
C10 -2.466 -3.312 0.000
C11 3.660 1.221 0.000
C12 -3.660 -1.221 0.000
C13 3.665 2.613 0.000
C14 -3.665 -2.613 0.000
H15 0.319 3.131 0.000
H16 -0.319 -3.131 0.000
H17 2.440 -0.550 0.000
H18 -2.440 0.550 0.000
H19 2.468 4.388 0.000
H20 -2.468 -4.388 0.000
H21 4.592 0.683 0.000
H22 -4.592 -0.683 0.000
H23 4.600 3.147 0.000
H24 -4.600 -3.147 0.000

Atom - Atom Distances (Å)
  N1 N2 C3 C4 C5 C6 C7 C8 C9 C10 C11 C12 C13 C14 H15 H16 H17 H18 H19 H20 H21 H22 H23 H24
N11.26271.40872.24142.36373.48382.48072.71183.65094.64413.71954.09074.17764.88532.52143.77452.72212.42864.50205.58794.60514.76445.25395.9429
N21.26272.24141.40873.48382.36372.71182.48074.64413.65094.09073.71954.88534.17763.77452.52142.42862.72215.58794.50204.76444.60515.94295.2539
C31.40872.24143.52461.39044.60491.39394.12062.40545.87582.39675.49892.77226.24882.12354.63782.13293.76473.38136.74343.37376.15943.84877.3159
C42.24141.40873.52464.60491.39044.12061.39395.87582.40545.49892.39676.24882.77224.63782.12353.76472.13296.74343.38136.15943.37377.31593.8487
C52.36373.48381.39044.60495.81842.41414.87951.38557.00772.77216.24612.39897.18991.07675.96453.37964.24452.13867.94033.84896.72473.37518.2256
C63.48382.36374.60491.39045.81844.87952.41417.00771.38556.24612.77217.18992.39895.96451.07674.24453.37967.94032.13866.72473.84898.22563.3751
C72.48072.71181.39394.12062.41414.87955.04202.78756.24821.38246.36952.40856.88713.37694.59511.07474.90583.86396.96252.13237.16053.38127.9626
C82.71182.48074.12061.39394.87952.41415.04206.24822.78756.36951.38246.88712.40854.59513.37694.90581.07476.96253.86397.16052.13237.96263.3812
C93.65094.64412.40545.87581.38557.00772.78756.24828.25832.40767.62071.38778.52622.15487.01883.86205.62991.07649.14533.38168.11012.14009.5731
C104.64413.65095.87582.40547.00771.38556.24822.78758.25837.62072.40768.52621.38777.01882.15485.62993.86209.14531.07648.11013.38169.57312.1400
C113.71954.09072.39675.49892.77216.24611.38246.36952.40767.62077.71641.39218.26773.84835.89652.15076.13653.38408.30751.07698.46882.14329.3436
C124.09073.71955.49892.39676.24612.77216.36951.38247.62072.40767.71648.26771.39215.89653.84836.13652.15078.30753.38408.46881.07699.34362.1432
C134.17764.88532.77226.24882.39897.18992.40856.88711.38778.52621.39218.26779.00243.38606.99033.39226.44402.14109.30772.14198.89061.076510.0741
C144.88534.17766.24882.77227.18992.39896.88712.40858.52621.38778.26771.39219.00246.99033.38606.44403.39229.30772.14108.89062.141910.07411.0765
H152.52143.77452.12354.63781.07675.96453.37694.59512.15487.01883.84835.89653.38606.99036.29404.24823.77762.49008.01894.92516.21764.28097.9753
H163.77452.52144.63782.12355.96451.07674.59513.37697.01882.15485.89653.84836.99033.38606.29403.77764.24828.01892.49006.21764.92517.97534.2809
H172.72212.42862.13293.76473.37964.24451.07474.90583.86205.62992.15076.13653.39226.44404.24823.77765.00214.93846.23042.48037.03334.28197.5034
H182.42862.72213.76472.13294.24453.37964.90581.07475.62993.86206.13652.15076.44403.39223.77764.24825.00216.23044.93847.03332.48037.50344.2819
H194.50205.58793.38136.74342.13867.94033.86396.96251.07649.14533.38408.30752.14109.30772.49008.01894.93846.230410.06934.27168.69242.466710.3312
H205.58794.50206.74343.38137.94032.13866.96253.86399.14531.07648.30753.38409.30772.14108.01892.49006.23044.938410.06938.69244.271610.33122.4667
H214.60514.76443.37376.15943.84896.72472.13237.16053.38168.11011.07698.46882.14198.89064.92516.21762.48037.03334.27168.69249.28542.46489.9578
H224.76444.60516.15943.37376.72473.84897.16052.13238.11013.38168.46881.07698.89062.14196.21764.92517.03332.48038.69244.27169.28549.95782.4648
H235.25395.94293.84877.31593.37518.22563.38127.96262.14009.57312.14329.34361.076510.07414.28097.97534.28197.50342.466710.33122.46489.957811.1467
H245.94295.25397.31593.84878.22563.37517.96263.38129.57312.14009.34362.143210.07411.07657.97534.28097.50344.281910.33122.46679.95782.464811.1467

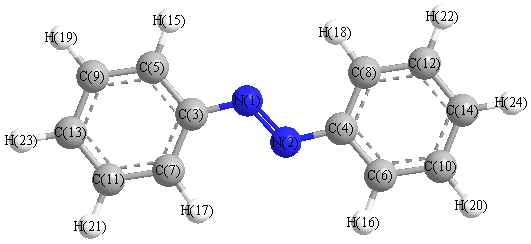
picture of azobenzene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
N1 N2 C4 113.962 N1 C3 C5 115.226
N1 C3 C7 124.538 N2 N1 C3 113.962
N2 C4 C6 115.226 N2 C4 C8 124.538
C3 C5 C9 120.122 C3 C5 H15 118.246
C3 C7 C11 119.375 C3 C7 H17 118.973
C4 C6 C10 120.122 C4 C6 H16 118.246
C4 C8 C12 119.375 C4 C8 H18 118.973
C5 C3 C7 120.236 C5 C9 C13 119.769
C5 C9 H19 120.099 C6 C4 C8 120.236
C6 C10 C14 119.769 C6 C10 H20 120.099
C7 C11 C13 120.478 C7 C11 H21 119.717
C8 C12 C14 120.478 C8 C12 H22 119.717
C9 C5 H15 121.632 C9 C13 C11 120.020
C9 C13 H23 120.025 C10 C6 H16 121.632
C10 C14 C12 120.020 C10 C14 H24 120.025
C11 C7 H17 121.653 C11 C13 H23 119.955
C12 C8 H18 121.653 C12 C14 H24 119.955
C13 C9 H19 120.133 C13 C11 H21 119.805
C14 C10 H20 120.133 C14 C12 H22 119.805
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability