Jump to
S1C2
Energy calculated at CCSD(T)/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -5223.891657 |
| Energy at 298.15K | |
| HF Energy | -5223.022651 |
| Nuclear repulsion energy | 418.386121 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCSD(T)/cc-pVTZ
Geometric Data calculated at CCSD(T)/cc-pVTZ
Point Group is C2h
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.493 |
0.573 |
0.000 |
| C2 |
-0.493 |
-0.573 |
0.000 |
| Br3 |
-0.493 |
2.257 |
0.000 |
| Br4 |
0.493 |
-2.257 |
0.000 |
| H5 |
1.116 |
0.571 |
0.890 |
| H6 |
1.116 |
0.571 |
-0.890 |
| H7 |
-1.116 |
-0.571 |
0.890 |
| H8 |
-1.116 |
-0.571 |
-0.890 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
Br3 |
Br4 |
H5 |
H6 |
H7 |
H8 |
| C1 | | 1.5118 | 1.9516 | 2.8300 | 1.0862 | 1.0862 | 2.1656 | 2.1656 |
C2 | 1.5118 | | 2.8300 | 1.9516 | 2.1656 | 2.1656 | 1.0862 | 1.0862 | Br3 | 1.9516 | 2.8300 | | 4.6206 | 2.4944 | 2.4944 | 3.0298 | 3.0298 | Br4 | 2.8300 | 1.9516 | 4.6206 | | 3.0298 | 3.0298 | 2.4944 | 2.4944 | H5 | 1.0862 | 2.1656 | 2.4944 | 3.0298 | | 1.7799 | 2.5071 | 3.0746 | H6 | 1.0862 | 2.1656 | 2.4944 | 3.0298 | 1.7799 | | 3.0746 | 2.5071 | H7 | 2.1656 | 1.0862 | 3.0298 | 2.4944 | 2.5071 | 3.0746 | | 1.7799 | H8 | 2.1656 | 1.0862 | 3.0298 | 2.4944 | 3.0746 | 2.5071 | 1.7799 | |
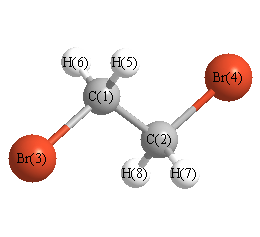 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
Br4 |
108.934 |
|
C1 |
C2 |
H7 |
111.892 |
| C1 |
C2 |
H8 |
111.892 |
|
C2 |
C1 |
Br3 |
108.934 |
| C2 |
C1 |
H5 |
111.892 |
|
C2 |
C1 |
H6 |
111.892 |
| Br3 |
C1 |
H5 |
106.914 |
|
Br3 |
C1 |
H6 |
106.914 |
| Br4 |
C2 |
H7 |
106.914 |
|
Br4 |
C2 |
H8 |
106.914 |
| H5 |
C1 |
H6 |
110.039 |
|
H7 |
C2 |
H8 |
110.039 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at CCSD(T)/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -5223.888553 |
| Energy at 298.15K | |
| HF Energy | -5223.018437 |
| Nuclear repulsion energy | 453.189271 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCSD(T)/cc-pVTZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3156 |
3076 |
|
|
|
|
| 2 |
A |
3098 |
3020 |
|
|
|
|
| 3 |
A |
1471 |
1434 |
|
|
|
|
| 4 |
A |
1316 |
1283 |
|
|
|
|
| 5 |
A |
1197 |
1167 |
|
|
|
|
| 6 |
A |
1046 |
1019 |
|
|
|
|
| 7 |
A |
916 |
893 |
|
|
|
|
| 8 |
A |
575 |
561 |
|
|
|
|
| 9 |
A |
231 |
225 |
|
|
|
|
| 10 |
A |
82 |
80 |
|
|
|
|
| 11 |
B |
3168 |
3088 |
|
|
|
|
| 12 |
B |
3090 |
3012 |
|
|
|
|
| 13 |
B |
1467 |
1430 |
|
|
|
|
| 14 |
B |
1287 |
1254 |
|
|
|
|
| 15 |
B |
1128 |
1100 |
|
|
|
|
| 16 |
B |
855 |
834 |
|
|
|
|
| 17 |
B |
608 |
593 |
|
|
|
|
| 18 |
B |
357 |
348 |
|
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 12523.6 cm
-1
Scaled (by 0.9748) Zero Point Vibrational Energy (zpe) 12208.0 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at CCSD(T)/cc-pVTZ
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.313 |
0.689 |
1.181 |
| C2 |
-0.313 |
-0.689 |
1.181 |
| Br3 |
-0.313 |
1.790 |
-0.294 |
| Br4 |
0.313 |
-1.790 |
-0.294 |
| H5 |
0.037 |
1.218 |
2.092 |
| H6 |
1.396 |
0.638 |
1.098 |
| H7 |
-0.037 |
-1.218 |
2.092 |
| H8 |
-1.396 |
-0.638 |
1.098 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
Br3 |
Br4 |
H5 |
H6 |
H7 |
H8 |
| C1 | | 1.5129 | 1.9438 | 2.8838 | 1.0889 | 1.0869 | 2.1416 | 2.1649 |
C2 | 1.5129 | | 2.8838 | 1.9438 | 2.1416 | 2.1649 | 1.0889 | 1.0869 | Br3 | 1.9438 | 2.8838 | | 3.6336 | 2.4779 | 2.4863 | 3.8485 | 3.0007 | Br4 | 2.8838 | 1.9438 | 3.6336 | | 3.8485 | 3.0007 | 2.4779 | 2.4863 | H5 | 1.0889 | 2.1416 | 2.4779 | 3.8485 | | 1.7802 | 2.4365 | 2.5463 | H6 | 1.0869 | 2.1649 | 2.4863 | 3.0007 | 1.7802 | | 2.5463 | 3.0691 | H7 | 2.1416 | 1.0889 | 3.8485 | 2.4779 | 2.4365 | 2.5463 | | 1.7802 | H8 | 2.1649 | 1.0869 | 3.0007 | 2.4863 | 2.5463 | 3.0691 | 1.7802 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
Br4 |
112.483 |
|
C1 |
C2 |
H7 |
109.716 |
| C1 |
C2 |
H8 |
111.709 |
|
C2 |
C1 |
Br3 |
112.483 |
| C2 |
C1 |
H5 |
109.716 |
|
C2 |
C1 |
H6 |
111.709 |
| Br3 |
C1 |
H5 |
106.126 |
|
Br3 |
C1 |
H6 |
106.813 |
| Br4 |
C2 |
H7 |
106.126 |
|
Br4 |
C2 |
H8 |
106.813 |
| H5 |
C1 |
H6 |
109.801 |
|
H7 |
C2 |
H8 |
109.801 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
