Jump to
S1C2
Energy calculated at CCSD(T)/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -158.153790 |
| Energy at 298.15K | -158.164381 |
| HF Energy | -157.355373 |
| Nuclear repulsion energy | 130.693798 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCSD(T)/cc-pVTZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
|
Au |
111 |
108 |
|
|
|
|
|
Au |
217 |
211 |
|
|
|
|
|
Bu |
252 |
246 |
|
|
|
|
|
Bg |
253 |
247 |
|
|
|
|
|
Ag |
422 |
411 |
|
|
|
|
|
Au |
732 |
714 |
|
|
|
|
|
Bg |
806 |
786 |
|
|
|
|
|
Ag |
849 |
828 |
|
|
|
|
|
Au |
957 |
933 |
|
|
|
|
|
Bu |
978 |
953 |
|
|
|
|
|
Bu |
1033 |
1007 |
|
|
|
|
|
Ag |
1083 |
1056 |
|
|
|
|
|
Ag |
1175 |
1145 |
|
|
|
|
|
Bg |
1212 |
1182 |
|
|
|
|
|
Au |
1290 |
1258 |
|
|
|
|
|
Bu |
1319 |
1286 |
|
|
|
|
|
Bg |
1332 |
1299 |
|
|
|
|
|
Ag |
1398 |
1363 |
|
|
|
|
|
Ag |
1412 |
1377 |
|
|
|
|
|
Bu |
1414 |
1379 |
|
|
|
|
|
Ag |
1491 |
1453 |
|
|
|
|
|
Bu |
1496 |
1459 |
|
|
|
|
|
Bg |
1505 |
1467 |
|
|
|
|
|
Au |
1507 |
1469 |
|
|
|
|
|
Ag |
1510 |
1472 |
|
|
|
|
|
Bu |
1515 |
1477 |
|
|
|
|
|
Ag |
3016 |
2940 |
|
|
|
|
|
Bu |
3023 |
2947 |
|
|
|
|
|
Bu |
3028 |
2952 |
|
|
|
|
|
Ag |
3029 |
2953 |
|
|
|
|
|
Bg |
3041 |
2965 |
|
|
|
|
|
Au |
3063 |
2986 |
|
|
|
|
|
Bg |
3098 |
3020 |
|
|
|
|
|
Au |
3102 |
3023 |
|
|
|
|
|
Ag |
3105 |
3027 |
|
|
|
|
|
Bu |
3106 |
3027 |
|
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 28940.6 cm
-1
Scaled (by 0.9748) Zero Point Vibrational Energy (zpe) 28211.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at CCSD(T)/cc-pVTZ
Point Group is C2h
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-0.424 |
0.636 |
0.000 |
| C2 |
0.424 |
-0.636 |
0.000 |
| C3 |
0.424 |
1.908 |
0.000 |
| C4 |
-0.424 |
-1.908 |
0.000 |
| H5 |
-1.081 |
0.630 |
0.877 |
| H6 |
-1.081 |
0.630 |
-0.877 |
| H7 |
1.081 |
-0.630 |
0.877 |
| H8 |
1.081 |
-0.630 |
-0.877 |
| H9 |
-0.197 |
2.806 |
0.000 |
| H10 |
1.068 |
1.945 |
0.882 |
| H11 |
1.068 |
1.945 |
-0.882 |
| H12 |
0.197 |
-2.806 |
0.000 |
| H13 |
-1.068 |
-1.945 |
0.882 |
| H14 |
-1.068 |
-1.945 |
-0.882 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
H5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
| C1 | | 1.5286 | 1.5281 | 2.5437 | 1.0957 | 1.0957 | 2.1526 | 2.1526 | 2.1816 | 2.1721 | 2.1721 | 3.4976 | 2.8029 | 2.8029 |
C2 | 1.5286 | | 2.5437 | 1.5281 | 2.1526 | 2.1526 | 1.0957 | 1.0957 | 3.4976 | 2.8029 | 2.8029 | 2.1816 | 2.1721 | 2.1721 | C3 | 1.5281 | 2.5437 | | 3.9083 | 2.1600 | 2.1600 | 2.7636 | 2.7636 | 1.0921 | 1.0933 | 1.0933 | 4.7189 | 4.2246 | 4.2246 | C4 | 2.5437 | 1.5281 | 3.9083 | | 2.7636 | 2.7636 | 2.1600 | 2.1600 | 4.7189 | 4.2246 | 4.2246 | 1.0921 | 1.0933 | 1.0933 | H5 | 1.0957 | 2.1526 | 2.1600 | 2.7636 | | 1.7540 | 2.5011 | 3.0548 | 2.5071 | 2.5195 | 3.0730 | 3.7689 | 2.5746 | 3.1183 | H6 | 1.0957 | 2.1526 | 2.1600 | 2.7636 | 1.7540 | | 3.0548 | 2.5011 | 2.5071 | 3.0730 | 2.5195 | 3.7689 | 3.1183 | 2.5746 | H7 | 2.1526 | 1.0957 | 2.7636 | 2.1600 | 2.5011 | 3.0548 | | 1.7540 | 3.7689 | 2.5746 | 3.1183 | 2.5071 | 2.5195 | 3.0730 | H8 | 2.1526 | 1.0957 | 2.7636 | 2.1600 | 3.0548 | 2.5011 | 1.7540 | | 3.7689 | 3.1183 | 2.5746 | 2.5071 | 3.0730 | 2.5195 | H9 | 2.1816 | 3.4976 | 1.0921 | 4.7189 | 2.5071 | 2.5071 | 3.7689 | 3.7689 | | 1.7667 | 1.7667 | 5.6256 | 4.9100 | 4.9100 | H10 | 2.1721 | 2.8029 | 1.0933 | 4.2246 | 2.5195 | 3.0730 | 2.5746 | 3.1183 | 1.7667 | | 1.7648 | 4.9100 | 4.4381 | 4.7761 | H11 | 2.1721 | 2.8029 | 1.0933 | 4.2246 | 3.0730 | 2.5195 | 3.1183 | 2.5746 | 1.7667 | 1.7648 | | 4.9100 | 4.7761 | 4.4381 | H12 | 3.4976 | 2.1816 | 4.7189 | 1.0921 | 3.7689 | 3.7689 | 2.5071 | 2.5071 | 5.6256 | 4.9100 | 4.9100 | | 1.7667 | 1.7667 | H13 | 2.8029 | 2.1721 | 4.2246 | 1.0933 | 2.5746 | 3.1183 | 2.5195 | 3.0730 | 4.9100 | 4.4381 | 4.7761 | 1.7667 | | 1.7648 | H14 | 2.8029 | 2.1721 | 4.2246 | 1.0933 | 3.1183 | 2.5746 | 3.0730 | 2.5195 | 4.9100 | 4.7761 | 4.4381 | 1.7667 | 1.7648 | |
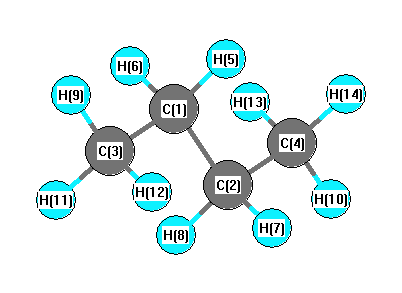 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C4 |
112.646 |
|
C1 |
C2 |
H7 |
109.109 |
| C1 |
C2 |
H8 |
109.109 |
|
C1 |
C3 |
H9 |
111.653 |
| C1 |
C3 |
H11 |
110.817 |
|
C1 |
C3 |
H12 |
30.934 |
| C2 |
C1 |
C3 |
112.646 |
|
C2 |
C1 |
H5 |
109.109 |
| C2 |
C1 |
H6 |
109.109 |
|
C2 |
C4 |
H10 |
17.310 |
| C2 |
C4 |
H13 |
110.817 |
|
C2 |
C4 |
H14 |
110.817 |
| C3 |
C1 |
H5 |
109.721 |
|
C3 |
C1 |
H6 |
109.721 |
| C4 |
C2 |
H7 |
109.721 |
|
C4 |
C2 |
H8 |
109.721 |
| H5 |
C1 |
H6 |
106.334 |
|
H7 |
C2 |
H8 |
106.334 |
| H9 |
C3 |
H11 |
107.884 |
|
H9 |
C3 |
H12 |
142.587 |
| H10 |
C4 |
H13 |
94.059 |
|
H10 |
C4 |
H14 |
114.076 |
| H11 |
C3 |
H12 |
93.581 |
|
H13 |
C4 |
H14 |
107.627 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at CCSD(T)/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -158.152857 |
| Energy at 298.15K | |
| Nuclear repulsion energy | |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCSD(T)/cc-pVTZ
Geometric Data calculated at CCSD(T)/cc-pVTZ
Point Group is C2h
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
