Jump to
S1C2
Energy calculated at MP2=FULL/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -3110.952877 |
| Energy at 298.15K | |
| HF Energy | -3110.078813 |
| Nuclear repulsion energy | 291.833961 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/cc-pVTZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3163 |
3003 |
7.77 |
15.42 |
0.06 |
0.11 |
| 2 |
A' |
3152 |
2993 |
1.37 |
146.69 |
0.05 |
0.09 |
| 3 |
A' |
1510 |
1433 |
5.03 |
3.33 |
0.74 |
0.85 |
| 4 |
A' |
1501 |
1426 |
2.66 |
7.22 |
0.74 |
0.85 |
| 5 |
A' |
1335 |
1268 |
1.31 |
11.36 |
0.58 |
0.74 |
| 6 |
A' |
1245 |
1182 |
36.95 |
1.72 |
0.38 |
0.55 |
| 7 |
A' |
1103 |
1048 |
1.27 |
5.60 |
0.73 |
0.85 |
| 8 |
A' |
789 |
749 |
23.41 |
36.84 |
0.27 |
0.42 |
| 9 |
A' |
693 |
658 |
40.09 |
10.96 |
0.23 |
0.37 |
| 10 |
A' |
258 |
244 |
0.79 |
3.55 |
0.30 |
0.46 |
| 11 |
A' |
197 |
187 |
6.07 |
0.10 |
0.32 |
0.49 |
| 12 |
A" |
3223 |
3060 |
0.32 |
3.34 |
0.75 |
0.86 |
| 13 |
A" |
3198 |
3036 |
0.21 |
76.61 |
0.75 |
0.86 |
| 14 |
A" |
1314 |
1247 |
0.02 |
3.22 |
0.75 |
0.86 |
| 15 |
A" |
1153 |
1094 |
2.45 |
0.04 |
0.75 |
0.86 |
| 16 |
A" |
992 |
942 |
0.27 |
3.18 |
0.75 |
0.86 |
| 17 |
A" |
773 |
734 |
2.87 |
0.02 |
0.75 |
0.86 |
| 18 |
A" |
123 |
116 |
5.09 |
0.00 |
0.75 |
0.86 |
Unscaled Zero Point Vibrational Energy (zpe) 12860.8 cm
-1
Scaled (by 0.9494) Zero Point Vibrational Energy (zpe) 12210.0 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/cc-pVTZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.000 |
0.640 |
0.000 |
| C2 |
1.215 |
-0.242 |
0.000 |
| Br3 |
-1.576 |
-0.469 |
0.000 |
| Cl4 |
2.674 |
0.780 |
0.000 |
| H5 |
-0.039 |
1.258 |
0.885 |
| H6 |
-0.039 |
1.258 |
-0.885 |
| H7 |
1.248 |
-0.865 |
0.883 |
| H8 |
1.248 |
-0.865 |
-0.883 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
Br3 |
Cl4 |
H5 |
H6 |
H7 |
H8 |
| C1 | | 1.5012 | 1.9273 | 2.6780 | 1.0805 | 1.0805 | 2.1451 | 2.1451 |
C2 | 1.5012 | | 2.8001 | 1.7820 | 2.1466 | 2.1466 | 1.0810 | 1.0810 | Br3 | 1.9273 | 2.8001 | | 4.4303 | 2.4759 | 2.4759 | 2.9857 | 2.9857 | Cl4 | 2.6780 | 1.7820 | 4.4303 | | 2.8942 | 2.8942 | 2.3491 | 2.3491 | H5 | 1.0805 | 2.1466 | 2.4759 | 2.8942 | | 1.7702 | 2.4828 | 3.0483 | H6 | 1.0805 | 2.1466 | 2.4759 | 2.8942 | 1.7702 | | 3.0483 | 2.4828 | H7 | 2.1451 | 1.0810 | 2.9857 | 2.3491 | 2.4828 | 3.0483 | | 1.7670 | H8 | 2.1451 | 1.0810 | 2.9857 | 2.3491 | 3.0483 | 2.4828 | 1.7670 | |
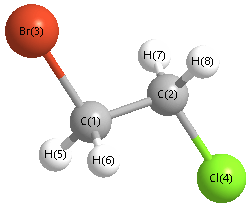 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
Cl4 |
109.004 |
|
C1 |
C2 |
H7 |
111.303 |
| C1 |
C2 |
H8 |
111.303 |
|
C2 |
C1 |
Br3 |
108.878 |
| C2 |
C1 |
Cl4 |
38.989 |
|
C2 |
C1 |
H6 |
111.460 |
| Br3 |
C1 |
H5 |
107.434 |
|
Br3 |
C1 |
H6 |
107.434 |
| Cl4 |
C2 |
H7 |
107.737 |
|
Cl4 |
C2 |
H8 |
107.737 |
| H5 |
C1 |
H6 |
110.001 |
|
H7 |
C2 |
H8 |
109.623 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at MP2=FULL/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -3110.950461 |
| Energy at 298.15K | |
| HF Energy | -3110.075151 |
| Nuclear repulsion energy | 309.141512 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/cc-pVTZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3200 |
3038 |
1.04 |
30.15 |
0.75 |
0.86 |
| 2 |
A |
3183 |
3022 |
0.80 |
79.33 |
0.74 |
0.85 |
| 3 |
A |
3142 |
2983 |
11.98 |
164.93 |
0.03 |
0.06 |
| 4 |
A |
3131 |
2973 |
7.58 |
88.07 |
0.20 |
0.34 |
| 5 |
A |
1496 |
1420 |
4.83 |
6.12 |
0.75 |
0.86 |
| 6 |
A |
1482 |
1407 |
7.62 |
7.23 |
0.73 |
0.84 |
| 7 |
A |
1350 |
1282 |
17.15 |
1.12 |
0.75 |
0.86 |
| 8 |
A |
1315 |
1249 |
38.78 |
1.96 |
0.50 |
0.67 |
| 9 |
A |
1234 |
1172 |
2.06 |
7.33 |
0.70 |
0.82 |
| 10 |
A |
1168 |
1109 |
1.48 |
3.12 |
0.72 |
0.84 |
| 11 |
A |
1074 |
1020 |
1.64 |
1.80 |
0.75 |
0.86 |
| 12 |
A |
960 |
911 |
6.94 |
3.88 |
0.36 |
0.53 |
| 13 |
A |
889 |
844 |
17.37 |
1.67 |
0.73 |
0.85 |
| 14 |
A |
714 |
678 |
13.28 |
7.82 |
0.34 |
0.51 |
| 15 |
A |
619 |
588 |
7.41 |
13.74 |
0.15 |
0.26 |
| 16 |
A |
394 |
374 |
5.43 |
1.73 |
0.73 |
0.84 |
| 17 |
A |
251 |
238 |
0.97 |
1.12 |
0.51 |
0.68 |
| 18 |
A |
108 |
103 |
0.43 |
1.26 |
0.71 |
0.83 |
Unscaled Zero Point Vibrational Energy (zpe) 12855.1 cm
-1
Scaled (by 0.9494) Zero Point Vibrational Energy (zpe) 12204.6 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/cc-pVTZ
Point Group is C1
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.002 |
1.102 |
-0.382 |
| C2 |
1.267 |
0.900 |
0.401 |
| Br3 |
-1.326 |
-0.225 |
0.036 |
| Cl4 |
2.119 |
-0.577 |
-0.087 |
| H5 |
-0.433 |
2.063 |
-0.136 |
| H6 |
0.186 |
1.044 |
-1.446 |
| H7 |
1.940 |
1.729 |
0.218 |
| H8 |
1.063 |
0.826 |
1.461 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
Br3 |
Cl4 |
H5 |
H6 |
H7 |
H8 |
| C1 | | 1.5012 | 1.9224 | 2.7190 | 1.0829 | 1.0813 | 2.1240 | 2.1443 |
C2 | 1.5012 | | 2.8490 | 1.7743 | 2.1276 | 2.1440 | 1.0839 | 1.0818 | Br3 | 1.9224 | 2.8490 | | 3.4652 | 2.4615 | 2.4680 | 3.8099 | 2.9726 | Cl4 | 2.7190 | 1.7743 | 3.4652 | | 3.6724 | 2.8656 | 2.3337 | 2.3406 | H5 | 1.0829 | 2.1276 | 2.4615 | 3.6724 | | 1.7716 | 2.4220 | 2.5130 | H6 | 1.0813 | 2.1440 | 2.4680 | 2.8656 | 1.7716 | | 2.5126 | 3.0435 | H7 | 2.1240 | 1.0839 | 3.8099 | 2.3337 | 2.4220 | 2.5126 | | 1.7693 | H8 | 2.1443 | 1.0818 | 2.9726 | 2.3406 | 2.5130 | 3.0435 | 1.7693 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
Cl4 |
111.950 |
|
C1 |
C2 |
H7 |
109.441 |
| C1 |
C2 |
H8 |
111.190 |
|
C2 |
C1 |
Br3 |
112.059 |
| C2 |
C1 |
Cl4 |
37.247 |
|
C2 |
C1 |
H6 |
111.200 |
| Br3 |
C1 |
H5 |
106.620 |
|
Br3 |
C1 |
H6 |
107.152 |
| Cl4 |
C2 |
H7 |
106.984 |
|
Cl4 |
C2 |
H8 |
107.592 |
| H5 |
C1 |
H6 |
109.884 |
|
H7 |
C2 |
H8 |
109.567 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
