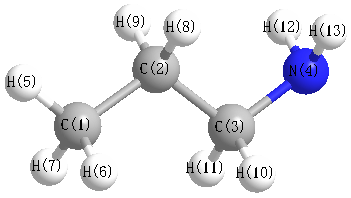
All results from a given calculation for NH2CH2CH2CH3 (1-Propanamine)
using model chemistry: CCSD(T)/cc-pVTZ
19 10 17 12 22
States and conformations
| State |
Conformation |
minimum conformation |
conformer description |
state description |
| 1 |
1 |
yes |
CS |
1A' |
Energy calculated at CCSD(T)/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -174.179245 |
| Energy at 298.15K | |
| HF Energy | -173.351457 |
| Nuclear repulsion energy | 131.155474 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCSD(T)/cc-pVTZ
Geometric Data calculated at CCSD(T)/cc-pVTZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
1.434 |
1.279 |
0.000 |
| C2 |
0.000 |
0.750 |
0.000 |
| C3 |
-0.054 |
-0.779 |
0.000 |
| N4 |
-1.396 |
-1.373 |
0.000 |
| H5 |
1.461 |
2.370 |
0.000 |
| H6 |
1.977 |
0.931 |
0.882 |
| H7 |
1.977 |
0.931 |
-0.882 |
| H8 |
-0.537 |
1.125 |
0.878 |
| H9 |
-0.537 |
1.125 |
-0.878 |
| H10 |
0.481 |
-1.159 |
-0.876 |
| H11 |
0.481 |
-1.159 |
0.876 |
| H12 |
-1.908 |
-1.031 |
-0.807 |
| H13 |
-1.908 |
-1.031 |
0.807 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
N4 |
H5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
| C1 | | 1.5287 | 2.5397 | 3.8785 | 1.0915 | 1.0932 | 1.0932 | 2.1639 | 2.1639 | 2.7605 | 2.7605 | 4.1422 | 4.1422 |
C2 | 1.5287 | | 1.5301 | 2.5410 | 2.1812 | 2.1729 | 2.1729 | 1.0958 | 1.0958 | 2.1552 | 2.1552 | 2.7321 | 2.7321 | C3 | 2.5397 | 1.5301 | | 1.4674 | 3.4944 | 2.7977 | 2.7977 | 2.1519 | 2.1519 | 1.0946 | 1.0946 | 2.0377 | 2.0377 | N4 | 3.8785 | 2.5410 | 1.4674 | | 4.7086 | 4.1789 | 4.1789 | 2.7838 | 2.7838 | 2.0824 | 2.0824 | 1.0154 | 1.0154 | H5 | 1.0915 | 2.1812 | 3.4944 | 4.7086 | | 1.7660 | 1.7660 | 2.5125 | 2.5125 | 3.7660 | 3.7660 | 4.8545 | 4.8545 | H6 | 1.0932 | 2.1729 | 2.7977 | 4.1789 | 1.7660 | | 1.7648 | 2.5222 | 3.0760 | 3.1139 | 2.5700 | 4.6688 | 4.3530 | H7 | 1.0932 | 2.1729 | 2.7977 | 4.1789 | 1.7660 | 1.7648 | | 3.0760 | 2.5222 | 2.5700 | 3.1139 | 4.3530 | 4.6688 | H8 | 2.1639 | 1.0958 | 2.1519 | 2.7838 | 2.5125 | 2.5222 | 3.0760 | | 1.7568 | 3.0550 | 2.5012 | 3.0608 | 2.5559 | H9 | 2.1639 | 1.0958 | 2.1519 | 2.7838 | 2.5125 | 3.0760 | 2.5222 | 1.7568 | | 2.5012 | 3.0550 | 2.5559 | 3.0608 | H10 | 2.7605 | 2.1552 | 1.0946 | 2.0824 | 3.7660 | 3.1139 | 2.5700 | 3.0550 | 2.5012 | | 1.7516 | 2.3937 | 2.9253 | H11 | 2.7605 | 2.1552 | 1.0946 | 2.0824 | 3.7660 | 2.5700 | 3.1139 | 2.5012 | 3.0550 | 1.7516 | | 2.9253 | 2.3937 | H12 | 4.1422 | 2.7321 | 2.0377 | 1.0154 | 4.8545 | 4.6688 | 4.3530 | 3.0608 | 2.5559 | 2.3937 | 2.9253 | | 1.6144 | H13 | 4.1422 | 2.7321 | 2.0377 | 1.0154 | 4.8545 | 4.3530 | 4.6688 | 2.5559 | 3.0608 | 2.9253 | 2.3937 | 1.6144 | |
 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
112.256 |
|
C1 |
C2 |
H8 |
109.976 |
| C1 |
C2 |
H9 |
109.976 |
|
C2 |
C1 |
H5 |
111.610 |
| C2 |
C1 |
H6 |
110.845 |
|
C2 |
C1 |
H7 |
110.845 |
| C2 |
C3 |
N4 |
115.904 |
|
C2 |
C3 |
H10 |
109.267 |
| C2 |
C3 |
H11 |
109.267 |
|
C3 |
C2 |
H8 |
108.944 |
| C3 |
C2 |
H9 |
108.944 |
|
C3 |
N4 |
H12 |
108.952 |
| C3 |
N4 |
H13 |
108.952 |
|
N4 |
C3 |
H10 |
107.849 |
| N4 |
C3 |
H11 |
107.849 |
|
H5 |
C1 |
H6 |
107.870 |
| H5 |
C1 |
H7 |
107.870 |
|
H6 |
C1 |
H7 |
107.641 |
| H8 |
C2 |
H9 |
106.574 |
|
H10 |
C3 |
H11 |
106.275 |
| H12 |
N4 |
H13 |
105.310 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
