Jump to
S1C2
Energy calculated at B1B95/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -312.218965 |
| Energy at 298.15K | -312.234437 |
| HF Energy | -312.218965 |
| Nuclear repulsion energy | 316.627010 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B1B95/cc-pVTZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3133 |
2998 |
41.66 |
|
|
|
| 2 |
A1 |
3066 |
2934 |
52.09 |
|
|
|
| 3 |
A1 |
3053 |
2922 |
15.60 |
|
|
|
| 4 |
A1 |
2975 |
2847 |
94.39 |
|
|
|
| 5 |
A1 |
1533 |
1468 |
3.02 |
|
|
|
| 6 |
A1 |
1508 |
1443 |
7.04 |
|
|
|
| 7 |
A1 |
1494 |
1430 |
0.02 |
|
|
|
| 8 |
A1 |
1453 |
1391 |
0.45 |
|
|
|
| 9 |
A1 |
1411 |
1350 |
2.15 |
|
|
|
| 10 |
A1 |
1337 |
1280 |
2.47 |
|
|
|
| 11 |
A1 |
1182 |
1131 |
3.27 |
|
|
|
| 12 |
A1 |
1082 |
1035 |
9.76 |
|
|
|
| 13 |
A1 |
1029 |
984 |
15.69 |
|
|
|
| 14 |
A1 |
925 |
886 |
7.39 |
|
|
|
| 15 |
A1 |
422 |
404 |
0.54 |
|
|
|
| 16 |
A1 |
318 |
304 |
0.27 |
|
|
|
| 17 |
A1 |
100 |
95 |
0.13 |
|
|
|
| 18 |
A2 |
3124 |
2990 |
0.00 |
|
|
|
| 19 |
A2 |
3098 |
2965 |
0.00 |
|
|
|
| 20 |
A2 |
2998 |
2869 |
0.00 |
|
|
|
| 21 |
A2 |
1498 |
1434 |
0.00 |
|
|
|
| 22 |
A2 |
1315 |
1259 |
0.00 |
|
|
|
| 23 |
A2 |
1266 |
1211 |
0.00 |
|
|
|
| 24 |
A2 |
1178 |
1127 |
0.00 |
|
|
|
| 25 |
A2 |
893 |
855 |
0.00 |
|
|
|
| 26 |
A2 |
760 |
728 |
0.00 |
|
|
|
| 27 |
A2 |
225 |
215 |
0.00 |
|
|
|
| 28 |
A2 |
137 |
132 |
0.00 |
|
|
|
| 29 |
A2 |
76 |
72 |
0.00 |
|
|
|
| 30 |
B1 |
3125 |
2991 |
116.88 |
|
|
|
| 31 |
B1 |
3098 |
2965 |
3.97 |
|
|
|
| 32 |
B1 |
2994 |
2865 |
104.87 |
|
|
|
| 33 |
B1 |
1498 |
1434 |
14.69 |
|
|
|
| 34 |
B1 |
1316 |
1260 |
0.92 |
|
|
|
| 35 |
B1 |
1273 |
1218 |
3.63 |
|
|
|
| 36 |
B1 |
1200 |
1148 |
4.29 |
|
|
|
| 37 |
B1 |
906 |
867 |
2.77 |
|
|
|
| 38 |
B1 |
762 |
729 |
3.75 |
|
|
|
| 39 |
B1 |
226 |
216 |
0.26 |
|
|
|
| 40 |
B1 |
155 |
148 |
4.77 |
|
|
|
| 41 |
B1 |
56 |
53 |
0.21 |
|
|
|
| 42 |
B2 |
3133 |
2998 |
22.10 |
|
|
|
| 43 |
B2 |
3065 |
2934 |
3.41 |
|
|
|
| 44 |
B2 |
3052 |
2921 |
38.42 |
|
|
|
| 45 |
B2 |
2964 |
2837 |
14.33 |
|
|
|
| 46 |
B2 |
1518 |
1452 |
9.14 |
|
|
|
| 47 |
B2 |
1505 |
1441 |
0.29 |
|
|
|
| 48 |
B2 |
1492 |
1428 |
2.04 |
|
|
|
| 49 |
B2 |
1410 |
1350 |
2.61 |
|
|
|
| 50 |
B2 |
1405 |
1345 |
35.26 |
|
|
|
| 51 |
B2 |
1322 |
1266 |
10.47 |
|
|
|
| 52 |
B2 |
1190 |
1139 |
256.92 |
|
|
|
| 53 |
B2 |
1132 |
1083 |
1.78 |
|
|
|
| 54 |
B2 |
1067 |
1021 |
0.16 |
|
|
|
| 55 |
B2 |
905 |
866 |
1.79 |
|
|
|
| 56 |
B2 |
513 |
491 |
5.26 |
|
|
|
| 57 |
B2 |
241 |
231 |
0.55 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 42553.2 cm
-1
Scaled (by 0.9571) Zero Point Vibrational Energy (zpe) 40727.7 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at B1B95/cc-pVTZ
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.396 |
| C2 |
0.000 |
1.169 |
-0.380 |
| C3 |
0.000 |
-1.169 |
-0.380 |
| C4 |
0.000 |
2.372 |
0.532 |
| C5 |
0.000 |
-2.372 |
0.532 |
| C6 |
0.000 |
3.676 |
-0.243 |
| C7 |
0.000 |
-3.676 |
-0.243 |
| H8 |
0.882 |
1.188 |
-1.033 |
| H9 |
-0.882 |
1.188 |
-1.033 |
| H10 |
-0.882 |
-1.188 |
-1.033 |
| H11 |
0.882 |
-1.188 |
-1.033 |
| H12 |
0.874 |
2.315 |
1.181 |
| H13 |
-0.874 |
2.315 |
1.181 |
| H14 |
-0.874 |
-2.315 |
1.181 |
| H15 |
0.874 |
-2.315 |
1.181 |
| H16 |
0.000 |
4.532 |
0.427 |
| H17 |
-0.879 |
3.757 |
-0.881 |
| H18 |
0.879 |
3.757 |
-0.881 |
| H19 |
0.000 |
-4.532 |
0.427 |
| H20 |
0.879 |
-3.757 |
-0.881 |
| H21 |
-0.879 |
-3.757 |
-0.881 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4028 | 1.4028 | 2.3754 | 2.3754 | 3.7310 | 3.7310 | 2.0576 | 2.0576 | 2.0576 | 2.0576 | 2.5957 | 2.5957 | 2.5957 | 2.5957 | 4.5321 | 4.0649 | 4.0649 | 4.5321 | 4.0649 | 4.0649 |
C2 | 1.4028 | | 2.3378 | 1.5091 | 3.6559 | 2.5107 | 4.8467 | 1.0982 | 1.0982 | 2.6004 | 2.6004 | 2.1239 | 2.1239 | 3.9159 | 3.9159 | 3.4586 | 2.7795 | 2.7795 | 5.7578 | 5.0293 | 5.0293 | C3 | 1.4028 | 2.3378 | | 3.6559 | 1.5091 | 4.8467 | 2.5107 | 2.6004 | 2.6004 | 1.0982 | 1.0982 | 3.9159 | 3.9159 | 2.1239 | 2.1239 | 5.7578 | 5.0293 | 5.0293 | 3.4586 | 2.7795 | 2.7795 | C4 | 2.3754 | 1.5091 | 3.6559 | | 4.7431 | 1.5173 | 6.0969 | 2.1514 | 2.1514 | 3.9876 | 3.9876 | 1.0897 | 1.0897 | 4.8111 | 4.8111 | 2.1630 | 2.1660 | 2.1660 | 6.9044 | 6.3510 | 6.3510 | C5 | 2.3754 | 3.6559 | 1.5091 | 4.7431 | | 6.0969 | 1.5173 | 3.9876 | 3.9876 | 2.1514 | 2.1514 | 4.8111 | 4.8111 | 1.0897 | 1.0897 | 6.9044 | 6.3510 | 6.3510 | 2.1630 | 2.1660 | 2.1660 | C6 | 3.7310 | 2.5107 | 4.8467 | 1.5173 | 6.0969 | | 7.3517 | 2.7551 | 2.7551 | 5.0063 | 5.0063 | 2.1547 | 2.1547 | 6.2193 | 6.2193 | 1.0876 | 1.0894 | 1.0894 | 8.2353 | 7.5123 | 7.5123 | C7 | 3.7310 | 4.8467 | 2.5107 | 6.0969 | 1.5173 | 7.3517 | | 5.0063 | 5.0063 | 2.7551 | 2.7551 | 6.2193 | 6.2193 | 2.1547 | 2.1547 | 8.2353 | 7.5123 | 7.5123 | 1.0876 | 1.0894 | 1.0894 | H8 | 2.0576 | 1.0982 | 2.6004 | 2.1514 | 3.9876 | 2.7551 | 5.0063 | | 1.7643 | 2.9599 | 2.3766 | 2.4840 | 3.0421 | 4.5008 | 4.1441 | 3.7540 | 3.1186 | 2.5736 | 5.9695 | 4.9481 | 5.2522 | H9 | 2.0576 | 1.0982 | 2.6004 | 2.1514 | 3.9876 | 2.7551 | 5.0063 | 1.7643 | | 2.3766 | 2.9599 | 3.0421 | 2.4840 | 4.1441 | 4.5008 | 3.7540 | 2.5736 | 3.1186 | 5.9695 | 5.2522 | 4.9481 | H10 | 2.0576 | 2.6004 | 1.0982 | 3.9876 | 2.1514 | 5.0063 | 2.7551 | 2.9599 | 2.3766 | | 1.7643 | 4.5008 | 4.1441 | 2.4840 | 3.0421 | 5.9695 | 4.9481 | 5.2522 | 3.7540 | 3.1186 | 2.5736 | H11 | 2.0576 | 2.6004 | 1.0982 | 3.9876 | 2.1514 | 5.0063 | 2.7551 | 2.3766 | 2.9599 | 1.7643 | | 4.1441 | 4.5008 | 3.0421 | 2.4840 | 5.9695 | 5.2522 | 4.9481 | 3.7540 | 2.5736 | 3.1186 | H12 | 2.5957 | 2.1239 | 3.9159 | 1.0897 | 4.8111 | 2.1547 | 6.2193 | 2.4840 | 3.0421 | 4.5008 | 4.1441 | | 1.7479 | 4.9488 | 4.6298 | 2.4993 | 3.0669 | 2.5165 | 6.9435 | 6.4129 | 6.6482 | H13 | 2.5957 | 2.1239 | 3.9159 | 1.0897 | 4.8111 | 2.1547 | 6.2193 | 3.0421 | 2.4840 | 4.1441 | 4.5008 | 1.7479 | | 4.6298 | 4.9488 | 2.4993 | 2.5165 | 3.0669 | 6.9435 | 6.6482 | 6.4129 | H14 | 2.5957 | 3.9159 | 2.1239 | 4.8111 | 1.0897 | 6.2193 | 2.1547 | 4.5008 | 4.1441 | 2.4840 | 3.0421 | 4.9488 | 4.6298 | | 1.7479 | 6.9435 | 6.4129 | 6.6482 | 2.4993 | 3.0669 | 2.5165 | H15 | 2.5957 | 3.9159 | 2.1239 | 4.8111 | 1.0897 | 6.2193 | 2.1547 | 4.1441 | 4.5008 | 3.0421 | 2.4840 | 4.6298 | 4.9488 | 1.7479 | | 6.9435 | 6.6482 | 6.4129 | 2.4993 | 2.5165 | 3.0669 | H16 | 4.5321 | 3.4586 | 5.7578 | 2.1630 | 6.9044 | 1.0876 | 8.2353 | 3.7540 | 3.7540 | 5.9695 | 5.9695 | 2.4993 | 2.4993 | 6.9435 | 6.9435 | | 1.7567 | 1.7567 | 9.0641 | 8.4381 | 8.4381 | H17 | 4.0649 | 2.7795 | 5.0293 | 2.1660 | 6.3510 | 1.0894 | 7.5123 | 3.1186 | 2.5736 | 4.9481 | 5.2522 | 3.0669 | 2.5165 | 6.4129 | 6.6482 | 1.7567 | | 1.7581 | 8.4381 | 7.7179 | 7.5149 | H18 | 4.0649 | 2.7795 | 5.0293 | 2.1660 | 6.3510 | 1.0894 | 7.5123 | 2.5736 | 3.1186 | 5.2522 | 4.9481 | 2.5165 | 3.0669 | 6.6482 | 6.4129 | 1.7567 | 1.7581 | | 8.4381 | 7.5149 | 7.7179 | H19 | 4.5321 | 5.7578 | 3.4586 | 6.9044 | 2.1630 | 8.2353 | 1.0876 | 5.9695 | 5.9695 | 3.7540 | 3.7540 | 6.9435 | 6.9435 | 2.4993 | 2.4993 | 9.0641 | 8.4381 | 8.4381 | | 1.7567 | 1.7567 | H20 | 4.0649 | 5.0293 | 2.7795 | 6.3510 | 2.1660 | 7.5123 | 1.0894 | 4.9481 | 5.2522 | 3.1186 | 2.5736 | 6.4129 | 6.6482 | 3.0669 | 2.5165 | 8.4381 | 7.7179 | 7.5149 | 1.7567 | | 1.7581 | H21 | 4.0649 | 5.0293 | 2.7795 | 6.3510 | 2.1660 | 7.5123 | 1.0894 | 5.2522 | 4.9481 | 2.5736 | 3.1186 | 6.6482 | 6.4129 | 2.5165 | 3.0669 | 8.4381 | 7.5149 | 7.7179 | 1.7567 | 1.7581 | |
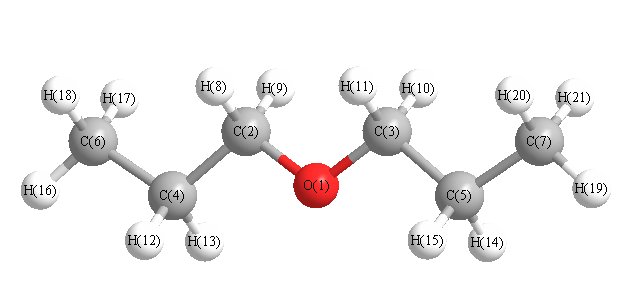 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
109.269 |
|
O1 |
C2 |
H8 |
110.114 |
| O1 |
C2 |
H9 |
110.114 |
|
O1 |
C3 |
C5 |
109.269 |
| O1 |
C3 |
H10 |
110.114 |
|
O1 |
C3 |
H11 |
110.114 |
| C2 |
O1 |
C3 |
112.865 |
|
C2 |
C4 |
C6 |
112.110 |
| C2 |
C4 |
H12 |
108.545 |
|
C2 |
C4 |
H13 |
108.545 |
| C3 |
C5 |
C7 |
112.110 |
|
C3 |
C5 |
H14 |
108.545 |
| C3 |
C5 |
H15 |
108.545 |
|
C4 |
C2 |
H8 |
110.215 |
| C4 |
C2 |
H9 |
110.215 |
|
C4 |
C6 |
H16 |
111.202 |
| C4 |
C6 |
H17 |
111.331 |
|
C4 |
C6 |
H18 |
111.331 |
| C5 |
C3 |
H10 |
110.215 |
|
C5 |
C3 |
H11 |
110.215 |
| C5 |
C7 |
H19 |
111.202 |
|
C5 |
C7 |
H20 |
111.331 |
| C5 |
C7 |
H21 |
111.331 |
|
C6 |
C4 |
H12 |
110.408 |
| C6 |
C4 |
H13 |
110.408 |
|
C7 |
C5 |
H14 |
110.408 |
| C7 |
C5 |
H15 |
110.408 |
|
H8 |
C2 |
H9 |
106.891 |
| H10 |
C3 |
H11 |
106.891 |
|
H12 |
C4 |
H13 |
106.645 |
| H14 |
C5 |
H15 |
106.645 |
|
H16 |
C6 |
H17 |
107.598 |
| H16 |
C6 |
H18 |
107.598 |
|
H17 |
C6 |
H18 |
107.590 |
| H19 |
C7 |
H20 |
107.598 |
|
H19 |
C7 |
H21 |
107.598 |
| H20 |
C7 |
H21 |
107.590 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at B1B95/cc-pVTZ
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
O |
-0.264 |
|
|
|
| 2 |
C |
-0.011 |
|
|
|
| 3 |
C |
-0.011 |
|
|
|
| 4 |
C |
-0.206 |
|
|
|
| 5 |
C |
-0.206 |
|
|
|
| 6 |
C |
-0.371 |
|
|
|
| 7 |
C |
-0.371 |
|
|
|
| 8 |
H |
0.070 |
|
|
|
| 9 |
H |
0.070 |
|
|
|
| 10 |
H |
0.070 |
|
|
|
| 11 |
H |
0.070 |
|
|
|
| 12 |
H |
0.118 |
|
|
|
| 13 |
H |
0.118 |
|
|
|
| 14 |
H |
0.118 |
|
|
|
| 15 |
H |
0.118 |
|
|
|
| 16 |
H |
0.123 |
|
|
|
| 17 |
H |
0.111 |
|
|
|
| 18 |
H |
0.111 |
|
|
|
| 19 |
H |
0.123 |
|
|
|
| 20 |
H |
0.111 |
|
|
|
| 21 |
H |
0.111 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
-0.864 |
0.864 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-45.860 |
0.000 |
0.000 |
| y |
0.000 |
-43.948 |
0.000 |
| z |
0.000 |
0.000 |
-47.308 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.232 |
0.000 |
0.000 |
| y |
0.000 |
2.636 |
0.000 |
| z |
0.000 |
0.000 |
-2.404 |
|
| Polar |
|---|
| 3z2-r2 | -4.809 |
|---|
| x2-y2 | -1.912 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
10.087 |
0.000 |
0.000 |
| y |
0.000 |
14.682 |
0.000 |
| z |
0.000 |
0.000 |
10.655 |
<r2> (average value of r
2) Å
2
| <r2> |
428.882 |
| (<r2>)1/2 |
20.709 |
Jump to
S1C1
Energy calculated at B1B95/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -312.219468 |
| Energy at 298.15K | -312.235150 |
| HF Energy | -312.219468 |
| Nuclear repulsion energy | 327.005327 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B1B95/cc-pVTZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3146 |
3011 |
7.18 |
|
|
|
| 2 |
A |
3125 |
2991 |
57.20 |
|
|
|
| 3 |
A |
3095 |
2962 |
9.51 |
|
|
|
| 4 |
A |
3059 |
2928 |
4.74 |
|
|
|
| 5 |
A |
3056 |
2925 |
7.05 |
|
|
|
| 6 |
A |
3007 |
2878 |
12.07 |
|
|
|
| 7 |
A |
2977 |
2849 |
96.13 |
|
|
|
| 8 |
A |
1528 |
1462 |
3.85 |
|
|
|
| 9 |
A |
1509 |
1444 |
4.07 |
|
|
|
| 10 |
A |
1494 |
1429 |
5.87 |
|
|
|
| 11 |
A |
1477 |
1414 |
0.72 |
|
|
|
| 12 |
A |
1446 |
1384 |
3.41 |
|
|
|
| 13 |
A |
1408 |
1347 |
1.85 |
|
|
|
| 14 |
A |
1376 |
1317 |
0.12 |
|
|
|
| 15 |
A |
1315 |
1259 |
3.58 |
|
|
|
| 16 |
A |
1270 |
1216 |
0.15 |
|
|
|
| 17 |
A |
1183 |
1132 |
8.84 |
|
|
|
| 18 |
A |
1148 |
1099 |
9.63 |
|
|
|
| 19 |
A |
1099 |
1052 |
7.94 |
|
|
|
| 20 |
A |
964 |
923 |
6.88 |
|
|
|
| 21 |
A |
920 |
881 |
6.29 |
|
|
|
| 22 |
A |
911 |
872 |
0.04 |
|
|
|
| 23 |
A |
748 |
716 |
0.13 |
|
|
|
| 24 |
A |
476 |
456 |
0.04 |
|
|
|
| 25 |
A |
324 |
310 |
0.26 |
|
|
|
| 26 |
A |
260 |
249 |
0.58 |
|
|
|
| 27 |
A |
164 |
157 |
0.05 |
|
|
|
| 28 |
A |
110 |
106 |
0.02 |
|
|
|
| 29 |
A |
47 |
45 |
0.00 |
|
|
|
| 30 |
B |
3146 |
3011 |
46.41 |
|
|
|
| 31 |
B |
3125 |
2991 |
28.66 |
|
|
|
| 32 |
B |
3095 |
2962 |
25.86 |
|
|
|
| 33 |
B |
3059 |
2928 |
76.46 |
|
|
|
| 34 |
B |
3056 |
2925 |
40.94 |
|
|
|
| 35 |
B |
3002 |
2873 |
95.10 |
|
|
|
| 36 |
B |
2967 |
2840 |
17.80 |
|
|
|
| 37 |
B |
1509 |
1445 |
0.01 |
|
|
|
| 38 |
B |
1507 |
1442 |
13.93 |
|
|
|
| 39 |
B |
1493 |
1429 |
8.43 |
|
|
|
| 40 |
B |
1477 |
1414 |
4.46 |
|
|
|
| 41 |
B |
1409 |
1349 |
13.98 |
|
|
|
| 42 |
B |
1393 |
1333 |
25.44 |
|
|
|
| 43 |
B |
1371 |
1312 |
16.04 |
|
|
|
| 44 |
B |
1305 |
1249 |
3.38 |
|
|
|
| 45 |
B |
1277 |
1222 |
7.16 |
|
|
|
| 46 |
B |
1191 |
1140 |
142.32 |
|
|
|
| 47 |
B |
1179 |
1128 |
55.98 |
|
|
|
| 48 |
B |
1114 |
1066 |
12.77 |
|
|
|
| 49 |
B |
1034 |
989 |
32.10 |
|
|
|
| 50 |
B |
932 |
892 |
0.95 |
|
|
|
| 51 |
B |
893 |
854 |
0.51 |
|
|
|
| 52 |
B |
783 |
749 |
2.56 |
|
|
|
| 53 |
B |
494 |
473 |
1.43 |
|
|
|
| 54 |
B |
315 |
301 |
0.57 |
|
|
|
| 55 |
B |
212 |
203 |
1.85 |
|
|
|
| 56 |
B |
163 |
156 |
3.90 |
|
|
|
| 57 |
B |
76 |
72 |
1.29 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 42607.8 cm
-1
Scaled (by 0.9571) Zero Point Vibrational Energy (zpe) 40779.9 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at B1B95/cc-pVTZ
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.107 |
| C2 |
0.014 |
1.170 |
0.883 |
| C3 |
-0.014 |
-1.170 |
0.883 |
| C4 |
0.000 |
2.373 |
-0.030 |
| C5 |
0.000 |
-2.373 |
-0.030 |
| C6 |
-1.257 |
2.458 |
-0.876 |
| C7 |
1.257 |
-2.458 |
-0.876 |
| H8 |
-0.861 |
1.187 |
1.547 |
| H9 |
0.906 |
1.183 |
1.521 |
| H10 |
0.861 |
-1.187 |
1.547 |
| H11 |
-0.906 |
-1.183 |
1.521 |
| H12 |
0.881 |
2.330 |
-0.670 |
| H13 |
0.102 |
3.267 |
0.587 |
| H14 |
-0.881 |
-2.330 |
-0.670 |
| H15 |
-0.102 |
-3.267 |
0.587 |
| H16 |
-1.232 |
3.322 |
-1.536 |
| H17 |
-1.366 |
1.566 |
-1.488 |
| H18 |
-2.144 |
2.543 |
-0.250 |
| H19 |
1.232 |
-3.322 |
-1.536 |
| H20 |
1.366 |
-1.566 |
-1.488 |
| H21 |
2.144 |
-2.543 |
-0.250 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4044 | 1.4044 | 2.3770 | 2.3770 | 2.9300 | 2.9300 | 2.0553 | 2.0550 | 2.0553 | 2.0550 | 2.6098 | 3.3035 | 2.6098 | 3.3035 | 3.9055 | 2.6195 | 3.3452 | 3.9055 | 2.6195 | 3.3452 |
C2 | 1.4044 | | 2.3403 | 1.5101 | 3.6589 | 2.5236 | 4.2188 | 1.0984 | 1.0968 | 2.5910 | 2.6063 | 2.1237 | 2.1194 | 3.9330 | 4.4483 | 3.4696 | 2.7723 | 2.7976 | 5.2455 | 3.8647 | 4.4276 | C3 | 1.4044 | 2.3403 | | 3.6589 | 1.5101 | 4.2188 | 2.5236 | 2.5910 | 2.6063 | 1.0984 | 1.0968 | 3.9330 | 4.4483 | 2.1237 | 2.1194 | 5.2455 | 3.8647 | 4.4276 | 3.4696 | 2.7723 | 2.7976 | C4 | 2.3770 | 1.5101 | 3.6589 | | 4.7461 | 1.5176 | 5.0627 | 2.1523 | 2.1548 | 3.9877 | 3.9842 | 1.0903 | 1.0907 | 4.8280 | 5.6744 | 2.1652 | 2.1552 | 2.1621 | 6.0185 | 4.4169 | 5.3676 | C5 | 2.3770 | 3.6589 | 1.5101 | 4.7461 | | 5.0627 | 1.5176 | 3.9877 | 3.9842 | 2.1523 | 2.1548 | 4.8280 | 5.6744 | 1.0903 | 1.0907 | 6.0185 | 4.4169 | 5.3676 | 2.1652 | 2.1552 | 2.1621 | C6 | 2.9300 | 2.5236 | 4.2188 | 1.5176 | 5.0627 | | 5.5205 | 2.7643 | 3.4714 | 4.8619 | 4.3734 | 2.1518 | 2.1548 | 4.8071 | 6.0201 | 1.0881 | 1.0869 | 1.0898 | 6.3272 | 4.8418 | 6.0797 | C7 | 2.9300 | 4.2188 | 2.5236 | 5.0627 | 1.5176 | 5.5205 | | 4.8619 | 4.3734 | 2.7643 | 3.4714 | 4.8071 | 6.0201 | 2.1518 | 2.1548 | 6.3272 | 4.8418 | 6.0797 | 1.0881 | 1.0869 | 1.0898 | H8 | 2.0553 | 1.0984 | 2.5910 | 2.1523 | 3.9877 | 2.7643 | 4.8619 | | 1.7670 | 2.9327 | 2.3710 | 3.0424 | 2.4846 | 4.1580 | 4.6189 | 3.7684 | 3.1000 | 2.5907 | 5.8497 | 4.6636 | 5.1155 | H9 | 2.0550 | 1.0968 | 2.6063 | 2.1548 | 3.9842 | 3.4714 | 4.3734 | 1.7670 | | 2.3710 | 2.9807 | 2.4738 | 2.4209 | 4.5104 | 4.6576 | 4.3007 | 3.7905 | 3.7802 | 5.4547 | 4.1021 | 4.3071 | H10 | 2.0553 | 2.5910 | 1.0984 | 3.9877 | 2.1523 | 4.8619 | 2.7643 | 2.9327 | 2.3710 | | 1.7670 | 4.1580 | 4.6189 | 3.0424 | 2.4846 | 5.8497 | 4.6636 | 5.1155 | 3.7684 | 3.1000 | 2.5907 | H11 | 2.0550 | 2.6063 | 1.0968 | 3.9842 | 2.1548 | 4.3734 | 3.4714 | 2.3710 | 2.9807 | 1.7670 | | 4.5104 | 4.6576 | 2.4738 | 2.4209 | 5.4547 | 4.1021 | 4.3071 | 4.3007 | 3.7905 | 3.7802 | H12 | 2.6098 | 2.1237 | 3.9330 | 1.0903 | 4.8280 | 2.1518 | 4.8071 | 3.0424 | 2.4738 | 4.1580 | 4.5104 | | 1.7503 | 4.9831 | 5.8204 | 2.4899 | 2.5110 | 3.0620 | 5.7293 | 4.0107 | 5.0517 | H13 | 3.3035 | 2.1194 | 4.4483 | 1.0907 | 5.6744 | 2.1548 | 6.0201 | 2.4846 | 2.4209 | 4.6189 | 4.6576 | 1.7503 | | 5.8204 | 6.5368 | 2.5083 | 3.0588 | 2.5043 | 7.0142 | 5.4091 | 6.2144 | H14 | 2.6098 | 3.9330 | 2.1237 | 4.8280 | 1.0903 | 4.8071 | 2.1518 | 4.1580 | 4.5104 | 3.0424 | 2.4738 | 4.9831 | 5.8204 | | 1.7503 | 5.7293 | 4.0107 | 5.0517 | 2.4899 | 2.5110 | 3.0620 | H15 | 3.3035 | 4.4483 | 2.1194 | 5.6744 | 1.0907 | 6.0201 | 2.1548 | 4.6189 | 4.6576 | 2.4846 | 2.4209 | 5.8204 | 6.5368 | 1.7503 | | 7.0142 | 5.4091 | 6.2144 | 2.5083 | 3.0588 | 2.5043 | H16 | 3.9055 | 3.4696 | 5.2455 | 2.1652 | 6.0185 | 1.0881 | 6.3272 | 3.7684 | 4.3007 | 5.8497 | 5.4547 | 2.4899 | 2.5083 | 5.7293 | 7.0142 | | 1.7620 | 1.7595 | 7.0864 | 5.5359 | 6.8885 | H17 | 2.6195 | 2.7723 | 3.8647 | 2.1552 | 4.4169 | 1.0869 | 4.8418 | 3.1000 | 3.7905 | 4.6636 | 4.1021 | 2.5110 | 3.0588 | 4.0107 | 5.4091 | 1.7620 | | 1.7589 | 5.5359 | 4.1563 | 5.5443 | H18 | 3.3452 | 2.7976 | 4.4276 | 2.1621 | 5.3676 | 1.0898 | 6.0797 | 2.5907 | 3.7802 | 5.1155 | 4.3071 | 3.0620 | 2.5043 | 5.0517 | 6.2144 | 1.7595 | 1.7589 | | 6.8885 | 5.5443 | 6.6523 | H19 | 3.9055 | 5.2455 | 3.4696 | 6.0185 | 2.1652 | 6.3272 | 1.0881 | 5.8497 | 5.4547 | 3.7684 | 4.3007 | 5.7293 | 7.0142 | 2.4899 | 2.5083 | 7.0864 | 5.5359 | 6.8885 | | 1.7620 | 1.7595 | H20 | 2.6195 | 3.8647 | 2.7723 | 4.4169 | 2.1552 | 4.8418 | 1.0869 | 4.6636 | 4.1021 | 3.1000 | 3.7905 | 4.0107 | 5.4091 | 2.5110 | 3.0588 | 5.5359 | 4.1563 | 5.5443 | 1.7620 | | 1.7589 | H21 | 3.3452 | 4.4276 | 2.7976 | 5.3676 | 2.1621 | 6.0797 | 1.0898 | 5.1155 | 4.3071 | 2.5907 | 3.7802 | 5.0517 | 6.2144 | 3.0620 | 2.5043 | 6.8885 | 5.5443 | 6.6523 | 1.7595 | 1.7589 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
109.234 |
|
O1 |
C2 |
H8 |
109.810 |
| O1 |
C2 |
H9 |
109.886 |
|
O1 |
C3 |
C5 |
109.234 |
| O1 |
C3 |
H10 |
109.810 |
|
O1 |
C3 |
H11 |
109.886 |
| C2 |
O1 |
C3 |
112.866 |
|
C2 |
C4 |
C6 |
112.917 |
| C2 |
C4 |
H12 |
108.430 |
|
C2 |
C4 |
H13 |
108.067 |
| C3 |
C5 |
C7 |
112.917 |
|
C3 |
C5 |
H14 |
108.430 |
| C3 |
C5 |
H15 |
108.067 |
|
C4 |
C2 |
H8 |
110.193 |
| C4 |
C2 |
H9 |
110.491 |
|
C4 |
C6 |
H16 |
111.328 |
| C4 |
C6 |
H17 |
110.597 |
|
C4 |
C6 |
H18 |
110.977 |
| C5 |
C3 |
H10 |
110.193 |
|
C5 |
C3 |
H11 |
110.491 |
| C5 |
C7 |
H19 |
111.328 |
|
C5 |
C7 |
H20 |
110.597 |
| C5 |
C7 |
H21 |
110.977 |
|
C6 |
C4 |
H12 |
110.120 |
| C6 |
C4 |
H13 |
110.336 |
|
C7 |
C5 |
H14 |
110.120 |
| C7 |
C5 |
H15 |
110.336 |
|
H8 |
C2 |
H9 |
107.207 |
| H10 |
C3 |
H11 |
107.207 |
|
H12 |
C4 |
H13 |
106.752 |
| H14 |
C5 |
H15 |
106.752 |
|
H16 |
C6 |
H17 |
108.214 |
| H16 |
C6 |
H18 |
107.779 |
|
H17 |
C6 |
H18 |
107.809 |
| H19 |
C7 |
H20 |
108.214 |
|
H19 |
C7 |
H21 |
107.779 |
| H20 |
C7 |
H21 |
107.809 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at B1B95/cc-pVTZ
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
O |
-0.278 |
|
|
|
| 2 |
C |
-0.030 |
|
|
|
| 3 |
C |
-0.030 |
|
|
|
| 4 |
C |
-0.208 |
|
|
|
| 5 |
C |
-0.208 |
|
|
|
| 6 |
C |
-0.359 |
|
|
|
| 7 |
C |
-0.359 |
|
|
|
| 8 |
H |
0.077 |
|
|
|
| 9 |
H |
0.086 |
|
|
|
| 10 |
H |
0.077 |
|
|
|
| 11 |
H |
0.086 |
|
|
|
| 12 |
H |
0.116 |
|
|
|
| 13 |
H |
0.108 |
|
|
|
| 14 |
H |
0.116 |
|
|
|
| 15 |
H |
0.108 |
|
|
|
| 16 |
H |
0.115 |
|
|
|
| 17 |
H |
0.128 |
|
|
|
| 18 |
H |
0.106 |
|
|
|
| 19 |
H |
0.115 |
|
|
|
| 20 |
H |
0.128 |
|
|
|
| 21 |
H |
0.106 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.956 |
0.956 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-46.918 |
0.401 |
0.000 |
| y |
0.401 |
-43.986 |
0.000 |
| z |
0.000 |
0.000 |
-45.955 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-1.948 |
0.401 |
0.000 |
| y |
0.401 |
2.451 |
0.000 |
| z |
0.000 |
0.000 |
-0.503 |
|
| Polar |
|---|
| 3z2-r2 | -1.006 |
|---|
| x2-y2 | -2.933 |
|---|
| xy | 0.401 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
10.869 |
-0.581 |
0.000 |
| y |
-0.581 |
13.141 |
0.000 |
| z |
0.000 |
0.000 |
11.040 |
<r2> (average value of r
2) Å
2
| <r2> |
341.272 |
| (<r2>)1/2 |
18.474 |
