return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C7H14 (cycloheptane)

using model chemistry: MP2=FULL/cc-pVTZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2 1A
Energy calculated at MP2=FULL/cc-pVTZ
 hartrees
Energy at 0K-274.654246
Energy at 298.15K-274.671139
HF Energy-273.320692
Nuclear repulsion energy332.330364
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/cc-pVTZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A 3117 2960 5.36      
2 A 3107 2950 32.46      
3 A 3104 2947 57.85      
4 A 3078 2922 20.87      
5 A 3070 2915 0.26      
6 A 3068 2913 7.18      
7 A 3058 2903 9.60      
8 A 1528 1450 0.44      
9 A 1513 1436 6.67      
10 A 1503 1427 0.04      
11 A 1501 1425 0.03      
12 A 1408 1337 0.10      
13 A 1407 1335 0.82      
14 A 1386 1316 0.17      
15 A 1333 1266 0.11      
16 A 1319 1253 1.57      
17 A 1243 1180 0.42      
18 A 1231 1168 0.02      
19 A 1157 1099 0.11      
20 A 1065 1011 0.47      
21 A 1052 999 0.01      
22 A 976 926 1.49      
23 A 870 826 0.42      
24 A 857 814 1.49      
25 A 760 721 0.01      
26 A 512 486 0.18      
27 A 407 386 0.00      
28 A 308 293 0.00      
29 A 177 168 0.00      
30 B 3122 2964 81.72      
31 B 3113 2955 91.12      
32 B 3110 2952 32.92      
33 B 3100 2943 6.19      
34 B 3072 2917 46.10      
35 B 3063 2908 10.85      
36 B 3061 2906 22.66      
37 B 1522 1445 21.20      
38 B 1502 1426 8.47      
39 B 1499 1423 1.05      
40 B 1407 1335 0.73      
41 B 1391 1321 0.20      
42 B 1390 1319 0.09      
43 B 1363 1294 0.16      
44 B 1324 1257 0.85      
45 B 1236 1174 0.42      
46 B 1220 1158 0.76      
47 B 1167 1108 0.50      
48 B 1051 998 0.25      
49 B 1038 985 0.74      
50 B 973 924 2.03      
51 B 883 838 0.33      
52 B 832 790 3.16      
53 B 740 703 1.44      
54 B 493 468 0.29      
55 B 336 319 0.03      
56 B 272 259 0.11      
57 B 148 141 0.03      

Unscaled Zero Point Vibrational Energy (zpe) 44270.3 cm-1
Scaled (by 0.9494) Zero Point Vibrational Energy (zpe) 42030.2 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2=FULL/cc-pVTZ
ABC
0.10736 0.09661 0.05874

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2=FULL/cc-pVTZ

Point Group is C2

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.000 1.762
C2 0.734 1.058 0.947
C3 -0.734 -1.058 0.947
C4 0.000 1.548 -0.297
C5 0.000 -1.548 -0.297
C6 0.295 0.700 -1.527
C7 -0.295 -0.700 -1.527
H8 -0.720 0.488 2.415
H9 0.720 -0.488 2.415
H10 1.700 0.668 0.630
H11 -1.700 -0.668 0.630
H12 0.954 1.897 1.603
H13 -0.954 -1.897 1.603
H14 0.313 2.567 -0.511
H15 -0.313 -2.567 -0.511
H16 -1.074 1.589 -0.113
H17 1.074 -1.589 -0.113
H18 1.379 0.628 -1.627
H19 -1.379 -0.628 -1.627
H20 -0.060 1.218 -2.416
H21 0.060 -1.218 -2.416

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 H8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20 H21
C11.52411.52412.57552.57553.37533.37531.08831.08832.14892.14892.12922.12923.44303.44302.68232.68233.71153.71154.35204.3520
C21.52412.57581.52472.97942.53773.20462.14422.13261.08943.00081.08743.46602.14004.04552.16202.87212.68743.73213.45884.1161
C31.52412.57582.97941.52473.20462.53772.13262.14423.00081.08943.46601.08744.04552.14002.87212.16203.73212.68744.11613.4588
C42.57551.52472.97943.09571.52282.57952.99983.46692.12722.94252.15444.04791.08774.13271.09033.32102.12472.89902.14563.4848
C52.57552.97941.52473.09572.57951.52283.46692.99982.94252.12724.04792.15444.13271.08773.32101.09032.89902.12473.48482.1456
C63.37532.53773.20461.52282.57951.51964.07664.13942.57453.24103.41514.25462.12583.47542.15952.80131.09052.13901.08832.1270
C73.37533.20462.53772.57951.52281.51964.13944.07663.24102.57454.25463.41513.47542.12582.80132.15952.13901.09052.12701.0883
H81.08832.14422.13262.99983.46694.07664.13941.74013.01332.34172.33442.53013.73574.25032.78083.73224.55674.24474.93075.1828
H91.08832.13262.14423.46692.99984.13944.07661.74012.34173.01332.53012.33444.25033.73573.73222.78084.24474.55675.18284.9307
H102.14891.08943.00082.12722.94252.57453.24103.01332.34173.65341.73623.81702.61473.97733.01642.45732.27974.03123.56073.9400
H112.14893.00081.08942.94252.12723.24102.57452.34173.01333.65343.81701.73623.97732.61472.45733.01644.03122.27973.94003.5607
H122.12921.08743.46602.15444.04793.41514.25462.33442.53011.73623.81704.24662.30875.09932.67463.88763.49564.71684.20025.1626
H132.12923.46601.08744.04792.15444.25463.41512.53012.33443.81701.73624.24665.09932.30873.88762.67464.71683.49565.16264.2002
H143.44302.14004.04551.08774.13272.12583.47543.73574.25032.61473.97732.30875.09935.17281.74284.24462.47813.78382.36424.2451
H153.44304.04552.14004.13271.08773.47542.12584.25033.73573.97732.61475.09932.30875.17284.24461.74283.78382.47814.24512.3642
H162.68232.16202.87211.09033.32102.15952.80132.78083.73223.01642.45732.67463.88761.74284.24463.83643.03792.70202.54343.8037
H172.68232.87212.16203.32101.09032.80132.15953.73222.78082.45733.01643.88762.67464.24461.74283.83642.70203.03793.80372.5434
H183.71152.68743.73212.12472.89901.09052.13904.55674.24472.27974.03123.49564.71682.47813.78383.03792.70203.02991.74352.4021
H193.71153.73212.68742.89902.12472.13901.09054.24474.55674.03122.27974.71683.49563.78382.47812.70203.03793.02992.40211.7435
H204.35203.45884.11612.14563.48481.08832.12704.93075.18283.56073.94004.20025.16262.36424.24512.54343.80371.74352.40212.4386
H214.35204.11613.45883.48482.14562.12701.08835.18284.93073.94003.56075.16264.20024.24512.36423.80372.54342.40211.74352.4386

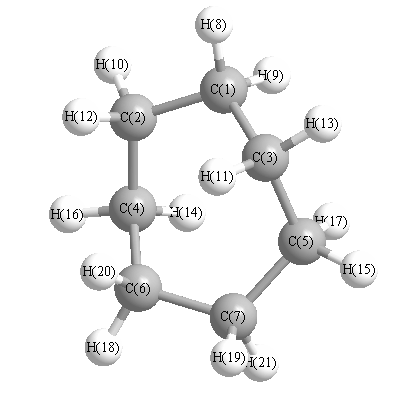
picture of cycloheptane state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 115.295 C1 C2 H10 109.490
C1 C2 H12 108.074 C1 C3 C5 115.295
C1 C3 H11 109.490 C1 C3 H13 108.074
C2 C1 C3 115.346 C2 C1 H8 109.191
C2 C1 H9 108.286 C2 C4 C6 112.757
C2 C4 H14 108.859 C2 C4 H16 110.432
C3 C1 H8 108.286 C3 C1 H9 109.191
C3 C5 C7 112.757 C3 C5 H15 108.859
C3 C5 H17 110.432 C4 C2 H10 107.761
C4 C2 H12 110.008 C4 C6 C7 115.961
C4 C6 H18 107.638 C4 C6 H20 109.389
C5 C3 H11 107.761 C5 C3 H13 110.008
C5 C7 C6 115.961 C5 C7 H19 107.638
C5 C7 H21 109.389 C6 C4 H14 107.881
C6 C4 H16 110.364 C6 C7 H19 108.970
C6 C7 H21 108.162 C7 C5 H15 107.881
C7 C5 H17 110.364 C7 C6 H18 108.970
C7 C6 H20 108.162 H8 C1 H9 106.157
H10 C2 H12 105.803 H11 C3 H13 105.803
H14 C4 H16 106.294 H15 C5 H17 106.294
H18 C6 H20 106.307 H19 C7 H21 106.307
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability