All results from a given calculation for C6H6O (2,5-Cyclohexadienone)
using model chemistry: QCISD(T)/cc-pVTZ
19 10 17 12 22
States and conformations
| State |
Conformation |
minimum conformation |
conformer description |
state description |
| 1 |
1 |
yes |
C2V |
1A1 |
Energy calculated at QCISD(T)/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -306.911282 |
| Energy at 298.15K | |
| HF Energy | -305.645138 |
| Nuclear repulsion energy | 268.358995 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD(T)/cc-pVTZ
Geometric Data calculated at QCISD(T)/cc-pVTZ
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.000 |
0.000 |
1.115 |
| C2 |
0.000 |
0.000 |
-1.828 |
| C3 |
0.000 |
1.258 |
0.333 |
| C4 |
0.000 |
-1.258 |
0.333 |
| C5 |
0.000 |
1.257 |
-1.012 |
| C6 |
0.000 |
-1.257 |
-1.012 |
| O7 |
0.000 |
0.000 |
2.341 |
| H8 |
0.000 |
2.178 |
0.904 |
| H9 |
0.000 |
-2.178 |
0.904 |
| H10 |
0.000 |
2.197 |
-1.555 |
| H11 |
0.000 |
-2.197 |
-1.555 |
| H12 |
0.870 |
0.000 |
-2.498 |
| H13 |
-0.870 |
0.000 |
-2.498 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
O7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
| C1 | | 2.9431 | 1.4812 | 1.4812 | 2.4707 | 2.4707 | 1.2259 | 2.1879 | 2.1879 | 3.4575 | 3.4575 | 3.7162 | 3.7162 |
C2 | 2.9431 | | 2.5002 | 2.5002 | 1.4985 | 1.4985 | 4.1689 | 3.4941 | 3.4941 | 2.2138 | 2.2138 | 1.0977 | 1.0977 | C3 | 1.4812 | 2.5002 | | 2.5156 | 1.3448 | 2.8517 | 2.3696 | 1.0831 | 3.4828 | 2.1082 | 3.9367 | 3.2173 | 3.2173 | C4 | 1.4812 | 2.5002 | 2.5156 | | 2.8517 | 1.3448 | 2.3696 | 3.4828 | 1.0831 | 3.9367 | 2.1082 | 3.2173 | 3.2173 | C5 | 2.4707 | 1.4985 | 1.3448 | 2.8517 | | 2.5137 | 3.5808 | 2.1263 | 3.9332 | 1.0854 | 3.4961 | 2.1316 | 2.1316 | C6 | 2.4707 | 1.4985 | 2.8517 | 1.3448 | 2.5137 | | 3.5808 | 3.9332 | 2.1263 | 3.4961 | 1.0854 | 2.1316 | 2.1316 | O7 | 1.2259 | 4.1689 | 2.3696 | 2.3696 | 3.5808 | 3.5808 | | 2.6088 | 2.6088 | 4.4725 | 4.4725 | 4.9164 | 4.9164 | H8 | 2.1879 | 3.4941 | 1.0831 | 3.4828 | 2.1263 | 3.9332 | 2.6088 | | 4.3555 | 2.4594 | 5.0185 | 4.1322 | 4.1322 | H9 | 2.1879 | 3.4941 | 3.4828 | 1.0831 | 3.9332 | 2.1263 | 2.6088 | 4.3555 | | 5.0185 | 2.4594 | 4.1322 | 4.1322 | H10 | 3.4575 | 2.2138 | 2.1082 | 3.9367 | 1.0854 | 3.4961 | 4.4725 | 2.4594 | 5.0185 | | 4.3938 | 2.5440 | 2.5440 | H11 | 3.4575 | 2.2138 | 3.9367 | 2.1082 | 3.4961 | 1.0854 | 4.4725 | 5.0185 | 2.4594 | 4.3938 | | 2.5440 | 2.5440 | H12 | 3.7162 | 1.0977 | 3.2173 | 3.2173 | 2.1316 | 2.1316 | 4.9164 | 4.1322 | 4.1322 | 2.5440 | 2.5440 | | 1.7390 | H13 | 3.7162 | 1.0977 | 3.2173 | 3.2173 | 2.1316 | 2.1316 | 4.9164 | 4.1322 | 4.1322 | 2.5440 | 2.5440 | 1.7390 | |
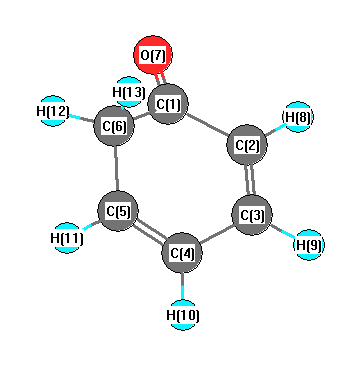 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C3 |
C5 |
121.840 |
|
C1 |
C3 |
H8 |
116.259 |
| C1 |
C4 |
C6 |
121.840 |
|
C1 |
C4 |
H9 |
116.259 |
| C2 |
C5 |
C3 |
123.031 |
|
C2 |
C5 |
H10 |
117.008 |
| C2 |
C6 |
C4 |
123.031 |
|
C2 |
C6 |
H11 |
117.008 |
| C3 |
C1 |
C4 |
116.241 |
|
C3 |
C1 |
O7 |
121.880 |
| C3 |
C5 |
H10 |
119.961 |
|
C4 |
C1 |
O7 |
121.880 |
| C4 |
C6 |
H11 |
119.961 |
|
C5 |
C2 |
C6 |
114.018 |
| C5 |
C2 |
H12 |
109.410 |
|
C5 |
C2 |
H13 |
109.410 |
| C5 |
C3 |
H8 |
121.901 |
|
C6 |
C2 |
H12 |
109.410 |
| C6 |
C2 |
H13 |
109.410 |
|
C6 |
C4 |
H9 |
121.901 |
| H12 |
C2 |
H13 |
104.774 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
