All results from a given calculation for P(CH3)3 (trimethylphosphine)
using model chemistry: MP4=FULL/cc-pVTZ
19 10 17 12 22
States and conformations
| State |
Conformation |
minimum conformation |
conformer description |
state description |
| 1 |
1 |
yes |
C3V |
1A1 |
Energy calculated at MP4=FULL/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -460.523392 |
| Energy at 298.15K | |
| HF Energy | -459.646560 |
| Nuclear repulsion energy | 177.905163 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP4=FULL/cc-pVTZ
Geometric Data calculated at MP4=FULL/cc-pVTZ
Point Group is C3v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| P1 |
0.000 |
0.000 |
0.614 |
| C2 |
0.000 |
1.614 |
-0.283 |
| C3 |
1.398 |
-0.807 |
-0.283 |
| C4 |
-1.398 |
-0.807 |
-0.283 |
| H5 |
0.000 |
1.469 |
-1.364 |
| H6 |
-0.880 |
2.190 |
-0.002 |
| H7 |
0.880 |
2.190 |
-0.002 |
| H8 |
1.272 |
-0.735 |
-1.364 |
| H9 |
2.336 |
-0.333 |
-0.002 |
| H10 |
1.456 |
-1.857 |
-0.002 |
| H11 |
-1.272 |
-0.735 |
-1.364 |
| H12 |
-1.456 |
-1.857 |
-0.002 |
| H13 |
-2.336 |
-0.333 |
-0.002 |
Atom - Atom Distances (Å)
| |
P1 |
C2 |
C3 |
C4 |
H5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
| P1 | | 1.8470 | 1.8470 | 1.8470 | 2.4636 | 2.4388 | 2.4388 | 2.4636 | 2.4388 | 2.4388 | 2.4636 | 2.4388 | 2.4388 |
C2 | 1.8470 | | 2.7963 | 2.7963 | 1.0901 | 1.0880 | 1.0880 | 2.8818 | 3.0543 | 3.7748 | 2.8818 | 3.7748 | 3.0543 | C3 | 1.8470 | 2.7963 | | 2.7963 | 2.8818 | 3.7748 | 3.0543 | 1.0901 | 1.0880 | 1.0880 | 2.8818 | 3.0543 | 3.7748 | C4 | 1.8470 | 2.7963 | 2.7963 | | 2.8818 | 3.0543 | 3.7748 | 2.8818 | 3.7748 | 3.0543 | 1.0901 | 1.0880 | 1.0880 | H5 | 2.4636 | 1.0901 | 2.8818 | 2.8818 | | 1.7737 | 1.7737 | 2.5449 | 3.2494 | 3.8777 | 2.5449 | 3.8777 | 3.2494 | H6 | 2.4388 | 1.0880 | 3.7748 | 3.0543 | 1.7737 | | 1.7595 | 3.8777 | 4.0872 | 4.6722 | 3.2494 | 4.0872 | 2.9128 | H7 | 2.4388 | 1.0880 | 3.0543 | 3.7748 | 1.7737 | 1.7595 | | 3.2494 | 2.9128 | 4.0872 | 3.8777 | 4.6722 | 4.0872 | H8 | 2.4636 | 2.8818 | 1.0901 | 2.8818 | 2.5449 | 3.8777 | 3.2494 | | 1.7737 | 1.7737 | 2.5449 | 3.2494 | 3.8777 | H9 | 2.4388 | 3.0543 | 1.0880 | 3.7748 | 3.2494 | 4.0872 | 2.9128 | 1.7737 | | 1.7595 | 3.8777 | 4.0872 | 4.6722 | H10 | 2.4388 | 3.7748 | 1.0880 | 3.0543 | 3.8777 | 4.6722 | 4.0872 | 1.7737 | 1.7595 | | 3.2494 | 2.9128 | 4.0872 | H11 | 2.4636 | 2.8818 | 2.8818 | 1.0901 | 2.5449 | 3.2494 | 3.8777 | 2.5449 | 3.8777 | 3.2494 | | 1.7737 | 1.7737 | H12 | 2.4388 | 3.7748 | 3.0543 | 1.0880 | 3.8777 | 4.0872 | 4.6722 | 3.2494 | 4.0872 | 2.9128 | 1.7737 | | 1.7595 | H13 | 2.4388 | 3.0543 | 3.7748 | 1.0880 | 3.2494 | 2.9128 | 4.0872 | 3.8777 | 4.6722 | 4.0872 | 1.7737 | 1.7595 | |
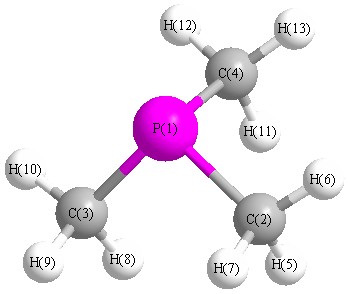 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| P1 |
C2 |
H5 |
111.407 |
|
P1 |
C2 |
H6 |
109.674 |
| P1 |
C2 |
H7 |
109.674 |
|
P1 |
C3 |
H8 |
111.407 |
| P1 |
C3 |
H9 |
109.674 |
|
P1 |
C3 |
H10 |
109.674 |
| P1 |
C4 |
H11 |
111.407 |
|
P1 |
C4 |
H12 |
109.674 |
| P1 |
C4 |
H13 |
109.674 |
|
C2 |
P1 |
C3 |
98.402 |
| C2 |
P1 |
C4 |
98.402 |
|
C3 |
P1 |
C4 |
98.402 |
| H5 |
C2 |
H6 |
109.046 |
|
H5 |
C2 |
H7 |
109.046 |
| H6 |
C2 |
H7 |
107.922 |
|
H8 |
C3 |
H9 |
109.046 |
| H8 |
C3 |
H10 |
109.046 |
|
H9 |
C3 |
H10 |
107.922 |
| H11 |
C4 |
H12 |
109.046 |
|
H11 |
C4 |
H13 |
109.046 |
| H12 |
C4 |
H13 |
107.922 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
