Jump to
S1C2
Energy calculated at MP2=FULL/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -342.823305 |
| Energy at 298.15K | -342.828252 |
| HF Energy | -341.474868 |
| Nuclear repulsion energy | 272.852936 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/cc-pVTZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3335 |
3166 |
0.16 |
164.54 |
0.13 |
0.22 |
| 2 |
A' |
3314 |
3147 |
0.67 |
28.80 |
0.60 |
0.75 |
| 3 |
A' |
3304 |
3137 |
0.74 |
79.52 |
0.64 |
0.78 |
| 4 |
A' |
2983 |
2832 |
91.13 |
136.28 |
0.28 |
0.44 |
| 5 |
A' |
1760 |
1671 |
215.20 |
141.66 |
0.31 |
0.47 |
| 6 |
A' |
1601 |
1520 |
7.14 |
0.55 |
0.73 |
0.85 |
| 7 |
A' |
1524 |
1447 |
30.92 |
78.40 |
0.31 |
0.47 |
| 8 |
A' |
1457 |
1383 |
25.60 |
39.00 |
0.34 |
0.51 |
| 9 |
A' |
1416 |
1345 |
0.32 |
21.97 |
0.11 |
0.21 |
| 10 |
A' |
1353 |
1285 |
20.06 |
7.21 |
0.39 |
0.56 |
| 11 |
A' |
1266 |
1202 |
10.35 |
6.23 |
0.35 |
0.52 |
| 12 |
A' |
1224 |
1162 |
16.42 |
5.10 |
0.09 |
0.16 |
| 13 |
A' |
1120 |
1063 |
6.42 |
9.26 |
0.29 |
0.45 |
| 14 |
A' |
1059 |
1005 |
35.24 |
4.05 |
0.30 |
0.46 |
| 15 |
A' |
959 |
911 |
16.32 |
4.39 |
0.09 |
0.17 |
| 16 |
A' |
900 |
855 |
8.65 |
6.26 |
0.71 |
0.83 |
| 17 |
A' |
775 |
736 |
61.93 |
1.79 |
0.71 |
0.83 |
| 18 |
A' |
503 |
478 |
1.13 |
6.31 |
0.27 |
0.42 |
| 19 |
A' |
202 |
192 |
5.43 |
1.02 |
0.63 |
0.78 |
| 20 |
A" |
1037 |
985 |
0.29 |
1.79 |
0.75 |
0.86 |
| 21 |
A" |
918 |
872 |
0.63 |
0.11 |
0.75 |
0.86 |
| 22 |
A" |
853 |
810 |
12.74 |
0.13 |
0.75 |
0.86 |
| 23 |
A" |
793 |
753 |
61.56 |
0.05 |
0.75 |
0.86 |
| 24 |
A" |
679 |
645 |
0.12 |
1.43 |
0.75 |
0.86 |
| 25 |
A" |
624 |
592 |
6.16 |
0.12 |
0.75 |
0.86 |
| 26 |
A" |
301 |
285 |
12.15 |
0.46 |
0.75 |
0.86 |
| 27 |
A" |
140 |
133 |
1.60 |
1.25 |
0.75 |
0.86 |
Unscaled Zero Point Vibrational Energy (zpe) 17699.5 cm
-1
Scaled (by 0.9494) Zero Point Vibrational Energy (zpe) 16803.9 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/cc-pVTZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.511 |
-0.888 |
0.000 |
| C2 |
-0.538 |
-1.735 |
0.000 |
| C3 |
-1.718 |
-1.050 |
0.000 |
| C4 |
0.000 |
0.364 |
0.000 |
| C5 |
-1.370 |
0.316 |
0.000 |
| C6 |
0.901 |
1.496 |
0.000 |
| O7 |
2.113 |
1.425 |
0.000 |
| H8 |
-0.296 |
-2.778 |
0.000 |
| H9 |
-2.698 |
-1.481 |
0.000 |
| H10 |
-2.027 |
1.163 |
0.000 |
| H11 |
0.377 |
2.462 |
0.000 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
O7 |
H8 |
H9 |
H10 |
H11 |
| O1 | | 1.3480 | 2.2349 | 1.3523 | 2.2333 | 2.4156 | 2.8145 | 2.0552 | 3.2632 | 3.2628 | 3.3531 |
C2 | 1.3480 | | 1.3650 | 2.1671 | 2.2138 | 3.5370 | 4.1254 | 1.0705 | 2.1753 | 3.2585 | 4.2962 | C3 | 2.2349 | 1.3650 | | 2.2254 | 1.4099 | 3.6529 | 4.5619 | 2.2378 | 1.0704 | 2.2347 | 4.0902 | C4 | 1.3523 | 2.1671 | 2.2254 | | 1.3710 | 1.4467 | 2.3650 | 3.1562 | 3.2688 | 2.1785 | 2.1320 | C5 | 2.2333 | 2.2138 | 1.4099 | 1.3710 | | 2.5595 | 3.6560 | 3.2753 | 2.2346 | 1.0717 | 2.7677 | C6 | 2.4156 | 3.5370 | 3.6529 | 1.4467 | 2.5595 | | 1.2142 | 4.4386 | 4.6709 | 2.9467 | 1.0995 | O7 | 2.8145 | 4.1254 | 4.5619 | 2.3650 | 3.6560 | 1.2142 | | 4.8454 | 5.6214 | 4.1483 | 2.0221 | H8 | 2.0552 | 1.0705 | 2.2378 | 3.1562 | 3.2753 | 4.4386 | 4.8454 | | 2.7296 | 4.3044 | 5.2837 | H9 | 3.2632 | 2.1753 | 1.0704 | 3.2688 | 2.2346 | 4.6709 | 5.6214 | 2.7296 | | 2.7283 | 5.0010 | H10 | 3.2628 | 3.2585 | 2.2347 | 2.1785 | 1.0717 | 2.9467 | 4.1483 | 4.3044 | 2.7283 | | 2.7325 | H11 | 3.3531 | 4.2962 | 4.0902 | 2.1320 | 2.7677 | 1.0995 | 2.0221 | 5.2837 | 5.0010 | 2.7325 | |
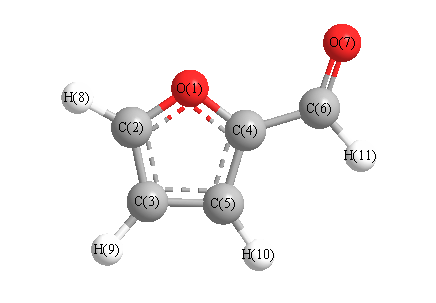 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C3 |
110.932 |
|
O1 |
C2 |
H8 |
115.909 |
| O1 |
C4 |
C5 |
110.183 |
|
O1 |
C4 |
C6 |
119.278 |
| C2 |
O1 |
C4 |
106.749 |
|
C2 |
C3 |
C5 |
105.833 |
| C2 |
C3 |
H9 |
126.126 |
|
C3 |
C2 |
H8 |
133.159 |
| C3 |
C5 |
C4 |
106.303 |
|
C3 |
C5 |
H10 |
127.931 |
| C4 |
C5 |
H10 |
125.767 |
|
C4 |
C6 |
O7 |
125.215 |
| C4 |
C6 |
H11 |
113.010 |
|
C5 |
C3 |
H9 |
128.041 |
| C5 |
C4 |
C6 |
130.538 |
|
O7 |
C6 |
H11 |
121.775 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at MP2=FULL/cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -342.824246 |
| Energy at 298.15K | -342.829168 |
| HF Energy | -341.475765 |
| Nuclear repulsion energy | 271.997374 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/cc-pVTZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3335 |
3166 |
0.32 |
172.66 |
0.12 |
0.22 |
| 2 |
A' |
3322 |
3154 |
1.88 |
16.06 |
0.70 |
0.82 |
| 3 |
A' |
3307 |
3140 |
0.30 |
77.75 |
0.75 |
0.86 |
| 4 |
A' |
3002 |
2850 |
81.16 |
143.09 |
0.27 |
0.43 |
| 5 |
A' |
1753 |
1664 |
183.51 |
125.38 |
0.33 |
0.50 |
| 6 |
A' |
1612 |
1531 |
45.63 |
19.14 |
0.31 |
0.47 |
| 7 |
A' |
1518 |
1442 |
58.67 |
154.51 |
0.29 |
0.44 |
| 8 |
A' |
1467 |
1393 |
2.31 |
3.62 |
0.25 |
0.40 |
| 9 |
A' |
1420 |
1348 |
10.40 |
29.03 |
0.37 |
0.54 |
| 10 |
A' |
1299 |
1233 |
13.08 |
7.13 |
0.12 |
0.22 |
| 11 |
A' |
1281 |
1216 |
20.31 |
3.15 |
0.67 |
0.80 |
| 12 |
A' |
1208 |
1147 |
9.83 |
6.12 |
0.12 |
0.21 |
| 13 |
A' |
1125 |
1068 |
14.08 |
11.69 |
0.30 |
0.46 |
| 14 |
A' |
1052 |
998 |
35.70 |
2.43 |
0.24 |
0.39 |
| 15 |
A' |
971 |
922 |
7.91 |
4.34 |
0.12 |
0.21 |
| 16 |
A' |
900 |
855 |
5.01 |
5.09 |
0.75 |
0.86 |
| 17 |
A' |
762 |
724 |
65.80 |
2.39 |
0.75 |
0.86 |
| 18 |
A' |
503 |
477 |
0.57 |
5.31 |
0.32 |
0.48 |
| 19 |
A' |
205 |
195 |
7.01 |
0.40 |
0.38 |
0.55 |
| 20 |
A" |
1039 |
987 |
0.17 |
2.95 |
0.75 |
0.86 |
| 21 |
A" |
927 |
880 |
0.87 |
0.11 |
0.75 |
0.86 |
| 22 |
A" |
861 |
817 |
16.21 |
0.02 |
0.75 |
0.86 |
| 23 |
A" |
786 |
746 |
55.90 |
0.13 |
0.75 |
0.86 |
| 24 |
A" |
667 |
633 |
0.22 |
0.57 |
0.75 |
0.86 |
| 25 |
A" |
625 |
594 |
7.99 |
0.20 |
0.75 |
0.86 |
| 26 |
A" |
261 |
248 |
12.20 |
1.58 |
0.75 |
0.86 |
| 27 |
A" |
157 |
149 |
3.28 |
0.97 |
0.75 |
0.86 |
Unscaled Zero Point Vibrational Energy (zpe) 17682.4 cm
-1
Scaled (by 0.9494) Zero Point Vibrational Energy (zpe) 16787.7 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/cc-pVTZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
1.242 |
-0.265 |
0.000 |
| C2 |
1.076 |
-1.603 |
0.000 |
| C3 |
-0.252 |
-1.923 |
0.000 |
| C4 |
0.000 |
0.284 |
0.000 |
| C5 |
-0.951 |
-0.701 |
0.000 |
| C6 |
-0.073 |
1.730 |
0.000 |
| O7 |
-1.118 |
2.350 |
0.000 |
| H8 |
1.972 |
-2.188 |
0.000 |
| H9 |
-0.659 |
-2.913 |
0.000 |
| H10 |
-2.009 |
-0.537 |
0.000 |
| H11 |
0.902 |
2.235 |
0.000 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
O7 |
H8 |
H9 |
H10 |
H11 |
| O1 | | 1.3482 | 2.2317 | 1.3582 | 2.2360 | 2.3896 | 3.5231 | 2.0571 | 3.2600 | 3.2626 | 2.5236 |
C2 | 1.3482 | | 1.3660 | 2.1727 | 2.2192 | 3.5257 | 4.5218 | 1.0703 | 2.1745 | 3.2647 | 3.8425 | C3 | 2.2317 | 1.3660 | | 2.2219 | 1.4086 | 3.6577 | 4.3608 | 2.2399 | 1.0706 | 2.2388 | 4.3158 | C4 | 1.3582 | 2.1727 | 2.2219 | | 1.3692 | 1.4476 | 2.3494 | 3.1629 | 3.2649 | 2.1705 | 2.1495 | C5 | 2.2360 | 2.2192 | 1.4086 | 1.3692 | | 2.5845 | 3.0557 | 3.2804 | 2.2320 | 1.0708 | 3.4719 | C6 | 2.3896 | 3.5257 | 3.6577 | 1.4476 | 2.5845 | | 1.2155 | 4.4200 | 4.6803 | 2.9811 | 1.0981 | O7 | 3.5231 | 4.5218 | 4.3608 | 2.3494 | 3.0557 | 1.2155 | | 5.4911 | 5.2839 | 3.0214 | 2.0235 | H8 | 2.0571 | 1.0703 | 2.2399 | 3.1629 | 3.2804 | 4.4200 | 5.4911 | | 2.7297 | 4.3108 | 4.5513 | H9 | 3.2600 | 2.1745 | 1.0706 | 3.2649 | 2.2320 | 4.6803 | 5.2839 | 2.7297 | | 2.7336 | 5.3803 | H10 | 3.2626 | 3.2647 | 2.2388 | 2.1705 | 1.0708 | 2.9811 | 3.0214 | 4.3108 | 2.7336 | | 4.0198 | H11 | 2.5236 | 3.8425 | 4.3158 | 2.1495 | 3.4719 | 1.0981 | 2.0235 | 4.5513 | 5.3803 | 4.0198 | |
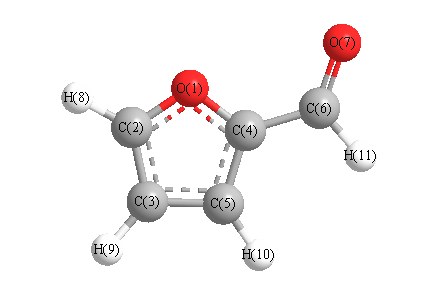 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C3 |
110.619 |
|
O1 |
C2 |
H8 |
116.071 |
| O1 |
C4 |
C5 |
110.137 |
|
O1 |
C4 |
C6 |
116.752 |
| C2 |
O1 |
C4 |
106.800 |
|
C2 |
C3 |
C5 |
106.218 |
| C2 |
C3 |
H9 |
125.923 |
|
C3 |
C2 |
H8 |
133.311 |
| C3 |
C5 |
C4 |
106.226 |
|
C3 |
C5 |
H10 |
128.589 |
| C4 |
C5 |
H10 |
125.185 |
|
C4 |
C6 |
O7 |
123.581 |
| C4 |
C6 |
H11 |
114.512 |
|
C5 |
C3 |
H9 |
127.859 |
| C5 |
C4 |
C6 |
133.111 |
|
O7 |
C6 |
H11 |
121.907 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
