Jump to
S1C2
Energy calculated at MP2=FULL/6-311G*
| | hartrees |
|---|
| Energy at 0K | -311.431773 |
| Energy at 298.15K | -311.447407 |
| HF Energy | -310.274326 |
| Nuclear repulsion energy | 315.440399 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-311G*
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3172 |
3004 |
39.40 |
|
|
|
| 2 |
A1 |
3099 |
2935 |
44.30 |
|
|
|
| 3 |
A1 |
3079 |
2916 |
15.22 |
|
|
|
| 4 |
A1 |
3013 |
2854 |
87.32 |
|
|
|
| 5 |
A1 |
1573 |
1490 |
3.33 |
|
|
|
| 6 |
A1 |
1547 |
1465 |
10.75 |
|
|
|
| 7 |
A1 |
1534 |
1452 |
0.10 |
|
|
|
| 8 |
A1 |
1486 |
1408 |
0.18 |
|
|
|
| 9 |
A1 |
1452 |
1375 |
4.49 |
|
|
|
| 10 |
A1 |
1364 |
1291 |
1.48 |
|
|
|
| 11 |
A1 |
1203 |
1139 |
1.73 |
|
|
|
| 12 |
A1 |
1100 |
1042 |
6.92 |
|
|
|
| 13 |
A1 |
1035 |
980 |
18.65 |
|
|
|
| 14 |
A1 |
946 |
896 |
9.07 |
|
|
|
| 15 |
A1 |
447 |
424 |
0.64 |
|
|
|
| 16 |
A1 |
326 |
308 |
0.26 |
|
|
|
| 17 |
A1 |
107 |
101 |
0.12 |
|
|
|
| 18 |
A2 |
3169 |
3002 |
0.00 |
|
|
|
| 19 |
A2 |
3147 |
2980 |
0.00 |
|
|
|
| 20 |
A2 |
3054 |
2892 |
0.00 |
|
|
|
| 21 |
A2 |
1544 |
1463 |
0.00 |
|
|
|
| 22 |
A2 |
1346 |
1275 |
0.00 |
|
|
|
| 23 |
A2 |
1298 |
1229 |
0.00 |
|
|
|
| 24 |
A2 |
1207 |
1144 |
0.00 |
|
|
|
| 25 |
A2 |
915 |
867 |
0.00 |
|
|
|
| 26 |
A2 |
778 |
737 |
0.00 |
|
|
|
| 27 |
A2 |
240 |
228 |
0.00 |
|
|
|
| 28 |
A2 |
137 |
130 |
0.00 |
|
|
|
| 29 |
A2 |
69 |
65 |
0.00 |
|
|
|
| 30 |
B1 |
3169 |
3002 |
109.53 |
|
|
|
| 31 |
B1 |
3147 |
2980 |
2.64 |
|
|
|
| 32 |
B1 |
3050 |
2889 |
104.54 |
|
|
|
| 33 |
B1 |
1544 |
1463 |
20.15 |
|
|
|
| 34 |
B1 |
1351 |
1279 |
1.07 |
|
|
|
| 35 |
B1 |
1306 |
1236 |
3.00 |
|
|
|
| 36 |
B1 |
1230 |
1165 |
5.31 |
|
|
|
| 37 |
B1 |
931 |
882 |
4.05 |
|
|
|
| 38 |
B1 |
782 |
741 |
3.40 |
|
|
|
| 39 |
B1 |
246 |
233 |
0.36 |
|
|
|
| 40 |
B1 |
161 |
153 |
5.57 |
|
|
|
| 41 |
B1 |
58 |
55 |
0.19 |
|
|
|
| 42 |
B2 |
3172 |
3004 |
18.29 |
|
|
|
| 43 |
B2 |
3099 |
2935 |
2.05 |
|
|
|
| 44 |
B2 |
3079 |
2916 |
37.48 |
|
|
|
| 45 |
B2 |
3005 |
2846 |
11.56 |
|
|
|
| 46 |
B2 |
1558 |
1475 |
10.77 |
|
|
|
| 47 |
B2 |
1545 |
1463 |
1.08 |
|
|
|
| 48 |
B2 |
1532 |
1451 |
2.48 |
|
|
|
| 49 |
B2 |
1452 |
1375 |
7.00 |
|
|
|
| 50 |
B2 |
1440 |
1364 |
42.58 |
|
|
|
| 51 |
B2 |
1348 |
1277 |
4.83 |
|
|
|
| 52 |
B2 |
1189 |
1126 |
211.70 |
|
|
|
| 53 |
B2 |
1152 |
1091 |
8.75 |
|
|
|
| 54 |
B2 |
1087 |
1030 |
0.48 |
|
|
|
| 55 |
B2 |
922 |
873 |
2.31 |
|
|
|
| 56 |
B2 |
525 |
497 |
6.13 |
|
|
|
| 57 |
B2 |
258 |
244 |
0.96 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43362.5 cm
-1
Scaled (by 0.9471) Zero Point Vibrational Energy (zpe) 41068.6 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/6-311G*
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.406 |
| C2 |
0.000 |
1.170 |
-0.385 |
| C3 |
0.000 |
-1.170 |
-0.385 |
| C4 |
0.000 |
2.375 |
0.533 |
| C5 |
0.000 |
-2.375 |
0.533 |
| C6 |
0.000 |
3.688 |
-0.244 |
| C7 |
0.000 |
-3.688 |
-0.244 |
| H8 |
0.888 |
1.186 |
-1.037 |
| H9 |
-0.888 |
1.186 |
-1.037 |
| H10 |
-0.888 |
-1.186 |
-1.037 |
| H11 |
0.888 |
-1.186 |
-1.037 |
| H12 |
0.879 |
2.313 |
1.181 |
| H13 |
-0.879 |
2.313 |
1.181 |
| H14 |
-0.879 |
-2.313 |
1.181 |
| H15 |
0.879 |
-2.313 |
1.181 |
| H16 |
0.000 |
4.547 |
0.431 |
| H17 |
-0.883 |
3.769 |
-0.883 |
| H18 |
0.883 |
3.769 |
-0.883 |
| H19 |
0.000 |
-4.547 |
0.431 |
| H20 |
0.883 |
-3.769 |
-0.883 |
| H21 |
-0.883 |
-3.769 |
-0.883 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4129 | 1.4129 | 2.3788 | 2.3788 | 3.7450 | 3.7450 | 2.0689 | 2.0689 | 2.0689 | 2.0689 | 2.5926 | 2.5926 | 2.5926 | 2.5926 | 4.5466 | 4.0802 | 4.0802 | 4.5466 | 4.0802 | 4.0802 |
C2 | 1.4129 | | 2.3406 | 1.5153 | 3.6628 | 2.5217 | 4.8604 | 1.1018 | 1.1018 | 2.6016 | 2.6016 | 2.1288 | 2.1288 | 3.9189 | 3.9189 | 3.4734 | 2.7895 | 2.7895 | 5.7748 | 5.0423 | 5.0423 | C3 | 1.4129 | 2.3406 | | 3.6628 | 1.5153 | 4.8604 | 2.5217 | 2.6016 | 2.6016 | 1.1018 | 1.1018 | 3.9189 | 3.9189 | 2.1288 | 2.1288 | 5.7748 | 5.0423 | 5.0423 | 3.4734 | 2.7895 | 2.7895 | C4 | 2.3788 | 1.5153 | 3.6628 | | 4.7508 | 1.5256 | 6.1131 | 2.1608 | 2.1608 | 3.9928 | 3.9928 | 1.0938 | 1.0938 | 4.8136 | 4.8136 | 2.1735 | 2.1745 | 2.1745 | 6.9227 | 6.3671 | 6.3671 | C5 | 2.3788 | 3.6628 | 1.5153 | 4.7508 | | 6.1131 | 1.5256 | 3.9928 | 3.9928 | 2.1608 | 2.1608 | 4.8136 | 4.8136 | 1.0938 | 1.0938 | 6.9227 | 6.3671 | 6.3671 | 2.1735 | 2.1745 | 2.1745 | C6 | 3.7450 | 2.5217 | 4.8604 | 1.5256 | 6.1131 | | 7.3761 | 2.7705 | 2.7705 | 5.0179 | 5.0179 | 2.1670 | 2.1670 | 6.2300 | 6.2300 | 1.0919 | 1.0932 | 1.0932 | 8.2622 | 7.5363 | 7.5363 | C7 | 3.7450 | 4.8604 | 2.5217 | 6.1131 | 1.5256 | 7.3761 | | 5.0179 | 5.0179 | 2.7705 | 2.7705 | 6.2300 | 6.2300 | 2.1670 | 2.1670 | 8.2622 | 7.5363 | 7.5363 | 1.0919 | 1.0932 | 1.0932 | H8 | 2.0689 | 1.1018 | 2.6016 | 2.1608 | 3.9928 | 2.7705 | 5.0179 | | 1.7765 | 2.9642 | 2.3729 | 2.4877 | 3.0517 | 4.5043 | 4.1430 | 3.7727 | 3.1356 | 2.5871 | 5.9842 | 4.9578 | 5.2649 | H9 | 2.0689 | 1.1018 | 2.6016 | 2.1608 | 3.9928 | 2.7705 | 5.0179 | 1.7765 | | 2.3729 | 2.9642 | 3.0517 | 2.4877 | 4.1430 | 4.5043 | 3.7727 | 2.5871 | 3.1356 | 5.9842 | 5.2649 | 4.9578 | H10 | 2.0689 | 2.6016 | 1.1018 | 3.9928 | 2.1608 | 5.0179 | 2.7705 | 2.9642 | 2.3729 | | 1.7765 | 4.5043 | 4.1430 | 2.4877 | 3.0517 | 5.9842 | 4.9578 | 5.2649 | 3.7727 | 3.1356 | 2.5871 | H11 | 2.0689 | 2.6016 | 1.1018 | 3.9928 | 2.1608 | 5.0179 | 2.7705 | 2.3729 | 2.9642 | 1.7765 | | 4.1430 | 4.5043 | 3.0517 | 2.4877 | 5.9842 | 5.2649 | 4.9578 | 3.7727 | 2.5871 | 3.1356 | H12 | 2.5926 | 2.1288 | 3.9189 | 1.0938 | 4.8136 | 2.1670 | 6.2300 | 2.4877 | 3.0517 | 4.5043 | 4.1430 | | 1.7584 | 4.9484 | 4.6254 | 2.5152 | 3.0803 | 2.5261 | 6.9560 | 6.4224 | 6.6599 | H13 | 2.5926 | 2.1288 | 3.9189 | 1.0938 | 4.8136 | 2.1670 | 6.2300 | 3.0517 | 2.4877 | 4.1430 | 4.5043 | 1.7584 | | 4.6254 | 4.9484 | 2.5152 | 2.5261 | 3.0803 | 6.9560 | 6.6599 | 6.4224 | H14 | 2.5926 | 3.9189 | 2.1288 | 4.8136 | 1.0938 | 6.2300 | 2.1670 | 4.5043 | 4.1430 | 2.4877 | 3.0517 | 4.9484 | 4.6254 | | 1.7584 | 6.9560 | 6.4224 | 6.6599 | 2.5152 | 3.0803 | 2.5261 | H15 | 2.5926 | 3.9189 | 2.1288 | 4.8136 | 1.0938 | 6.2300 | 2.1670 | 4.1430 | 4.5043 | 3.0517 | 2.4877 | 4.6254 | 4.9484 | 1.7584 | | 6.9560 | 6.6599 | 6.4224 | 2.5152 | 2.5261 | 3.0803 | H16 | 4.5466 | 3.4734 | 5.7748 | 2.1735 | 6.9227 | 1.0919 | 8.2622 | 3.7727 | 3.7727 | 5.9842 | 5.9842 | 2.5152 | 2.5152 | 6.9560 | 6.9560 | | 1.7638 | 1.7638 | 9.0931 | 8.4649 | 8.4649 | H17 | 4.0802 | 2.7895 | 5.0423 | 2.1745 | 6.3671 | 1.0932 | 7.5363 | 3.1356 | 2.5871 | 4.9578 | 5.2649 | 3.0803 | 2.5261 | 6.4224 | 6.6599 | 1.7638 | | 1.7668 | 8.4649 | 7.7423 | 7.5380 | H18 | 4.0802 | 2.7895 | 5.0423 | 2.1745 | 6.3671 | 1.0932 | 7.5363 | 2.5871 | 3.1356 | 5.2649 | 4.9578 | 2.5261 | 3.0803 | 6.6599 | 6.4224 | 1.7638 | 1.7668 | | 8.4649 | 7.5380 | 7.7423 | H19 | 4.5466 | 5.7748 | 3.4734 | 6.9227 | 2.1735 | 8.2622 | 1.0919 | 5.9842 | 5.9842 | 3.7727 | 3.7727 | 6.9560 | 6.9560 | 2.5152 | 2.5152 | 9.0931 | 8.4649 | 8.4649 | | 1.7638 | 1.7638 | H20 | 4.0802 | 5.0423 | 2.7895 | 6.3671 | 2.1745 | 7.5363 | 1.0932 | 4.9578 | 5.2649 | 3.1356 | 2.5871 | 6.4224 | 6.6599 | 3.0803 | 2.5261 | 8.4649 | 7.7423 | 7.5380 | 1.7638 | | 1.7668 | H21 | 4.0802 | 5.0423 | 2.7895 | 6.3671 | 2.1745 | 7.5363 | 1.0932 | 5.2649 | 4.9578 | 2.5871 | 3.1356 | 6.6599 | 6.4224 | 2.5261 | 3.0803 | 8.4649 | 7.5380 | 7.7423 | 1.7638 | 1.7668 | |
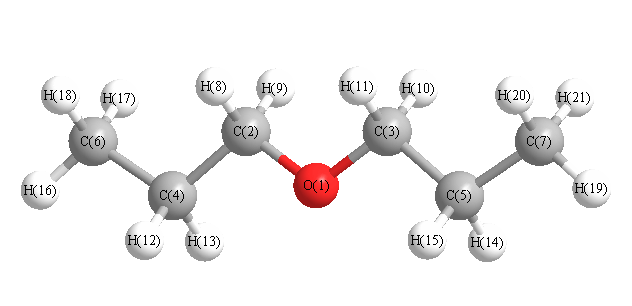 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
108.603 |
|
O1 |
C2 |
H8 |
110.097 |
| O1 |
C2 |
H9 |
110.097 |
|
O1 |
C3 |
C5 |
108.603 |
| O1 |
C3 |
H10 |
110.097 |
|
O1 |
C3 |
H11 |
110.097 |
| C2 |
O1 |
C3 |
111.844 |
|
C2 |
C4 |
C6 |
112.043 |
| C2 |
C4 |
H12 |
108.265 |
|
C2 |
C4 |
H13 |
108.265 |
| C3 |
C5 |
C7 |
112.043 |
|
C3 |
C5 |
H14 |
108.265 |
| C3 |
C5 |
H15 |
108.265 |
|
C4 |
C2 |
H8 |
110.302 |
| C4 |
C2 |
H9 |
110.302 |
|
C4 |
C6 |
H16 |
111.194 |
| C4 |
C6 |
H17 |
111.194 |
|
C4 |
C6 |
H18 |
111.194 |
| C5 |
C3 |
H10 |
110.302 |
|
C5 |
C3 |
H11 |
110.302 |
| C5 |
C7 |
H19 |
111.194 |
|
C5 |
C7 |
H20 |
111.194 |
| C5 |
C7 |
H21 |
111.194 |
|
C6 |
C4 |
H12 |
110.554 |
| C6 |
C4 |
H13 |
110.554 |
|
C7 |
C5 |
H14 |
110.554 |
| C7 |
C5 |
H15 |
110.554 |
|
H8 |
C2 |
H9 |
107.439 |
| H10 |
C3 |
H11 |
107.439 |
|
H12 |
C4 |
H13 |
106.985 |
| H14 |
C5 |
H15 |
106.985 |
|
H16 |
C6 |
H17 |
107.636 |
| H16 |
C6 |
H18 |
107.636 |
|
H17 |
C6 |
H18 |
107.814 |
| H19 |
C7 |
H20 |
107.636 |
|
H19 |
C7 |
H21 |
107.636 |
| H20 |
C7 |
H21 |
107.814 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at MP2=FULL/6-311G*
| | hartrees |
|---|
| Energy at 0K | -311.434029 |
| Energy at 298.15K | -311.449928 |
| HF Energy | -310.274672 |
| Nuclear repulsion energy | 326.604823 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-311G*
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3193 |
3024 |
6.42 |
|
|
|
| 2 |
A |
3165 |
2998 |
49.34 |
|
|
|
| 3 |
A |
3139 |
2973 |
9.39 |
|
|
|
| 4 |
A |
3088 |
2925 |
4.11 |
|
|
|
| 5 |
A |
3083 |
2920 |
6.89 |
|
|
|
| 6 |
A |
3058 |
2896 |
2.22 |
|
|
|
| 7 |
A |
3014 |
2855 |
97.80 |
|
|
|
| 8 |
A |
1571 |
1488 |
4.83 |
|
|
|
| 9 |
A |
1550 |
1468 |
6.78 |
|
|
|
| 10 |
A |
1536 |
1455 |
6.81 |
|
|
|
| 11 |
A |
1520 |
1439 |
0.51 |
|
|
|
| 12 |
A |
1480 |
1402 |
2.48 |
|
|
|
| 13 |
A |
1447 |
1371 |
2.85 |
|
|
|
| 14 |
A |
1405 |
1331 |
0.07 |
|
|
|
| 15 |
A |
1341 |
1271 |
2.87 |
|
|
|
| 16 |
A |
1300 |
1231 |
0.03 |
|
|
|
| 17 |
A |
1210 |
1146 |
5.05 |
|
|
|
| 18 |
A |
1170 |
1108 |
10.54 |
|
|
|
| 19 |
A |
1119 |
1059 |
8.54 |
|
|
|
| 20 |
A |
976 |
924 |
7.75 |
|
|
|
| 21 |
A |
941 |
892 |
7.78 |
|
|
|
| 22 |
A |
930 |
881 |
0.05 |
|
|
|
| 23 |
A |
768 |
727 |
0.25 |
|
|
|
| 24 |
A |
493 |
467 |
0.11 |
|
|
|
| 25 |
A |
345 |
327 |
0.38 |
|
|
|
| 26 |
A |
280 |
265 |
0.42 |
|
|
|
| 27 |
A |
168 |
159 |
0.06 |
|
|
|
| 28 |
A |
119 |
113 |
0.02 |
|
|
|
| 29 |
A |
47 |
45 |
0.00 |
|
|
|
| 30 |
B |
3193 |
3024 |
39.52 |
|
|
|
| 31 |
B |
3165 |
2998 |
29.97 |
|
|
|
| 32 |
B |
3139 |
2973 |
25.79 |
|
|
|
| 33 |
B |
3088 |
2924 |
74.06 |
|
|
|
| 34 |
B |
3083 |
2920 |
47.35 |
|
|
|
| 35 |
B |
3054 |
2893 |
88.99 |
|
|
|
| 36 |
B |
3006 |
2847 |
10.64 |
|
|
|
| 37 |
B |
1553 |
1471 |
4.65 |
|
|
|
| 38 |
B |
1548 |
1467 |
11.68 |
|
|
|
| 39 |
B |
1535 |
1454 |
13.89 |
|
|
|
| 40 |
B |
1520 |
1440 |
6.79 |
|
|
|
| 41 |
B |
1449 |
1373 |
18.64 |
|
|
|
| 42 |
B |
1426 |
1351 |
32.56 |
|
|
|
| 43 |
B |
1401 |
1326 |
9.91 |
|
|
|
| 44 |
B |
1333 |
1262 |
3.12 |
|
|
|
| 45 |
B |
1310 |
1240 |
6.23 |
|
|
|
| 46 |
B |
1213 |
1148 |
16.05 |
|
|
|
| 47 |
B |
1192 |
1128 |
145.81 |
|
|
|
| 48 |
B |
1139 |
1079 |
14.55 |
|
|
|
| 49 |
B |
1050 |
994 |
38.91 |
|
|
|
| 50 |
B |
956 |
905 |
1.28 |
|
|
|
| 51 |
B |
909 |
861 |
0.48 |
|
|
|
| 52 |
B |
800 |
758 |
2.38 |
|
|
|
| 53 |
B |
514 |
487 |
1.62 |
|
|
|
| 54 |
B |
330 |
312 |
0.52 |
|
|
|
| 55 |
B |
237 |
225 |
2.97 |
|
|
|
| 56 |
B |
174 |
165 |
4.54 |
|
|
|
| 57 |
B |
82 |
77 |
1.33 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43426.2 cm
-1
Scaled (by 0.9471) Zero Point Vibrational Energy (zpe) 41129.0 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/6-311G*
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.103 |
| C2 |
0.029 |
1.172 |
0.893 |
| C3 |
-0.029 |
-1.172 |
0.893 |
| C4 |
0.000 |
2.374 |
-0.029 |
| C5 |
0.000 |
-2.374 |
-0.029 |
| C6 |
-1.262 |
2.420 |
-0.884 |
| C7 |
1.262 |
-2.420 |
-0.884 |
| H8 |
-0.841 |
1.190 |
1.570 |
| H9 |
0.936 |
1.181 |
1.517 |
| H10 |
0.841 |
-1.190 |
1.570 |
| H11 |
-0.936 |
-1.181 |
1.517 |
| H12 |
0.889 |
2.342 |
-0.667 |
| H13 |
0.078 |
3.278 |
0.585 |
| H14 |
-0.889 |
-2.342 |
-0.667 |
| H15 |
-0.078 |
-3.278 |
0.585 |
| H16 |
-1.270 |
3.299 |
-1.533 |
| H17 |
-1.332 |
1.530 |
-1.509 |
| H18 |
-2.155 |
2.461 |
-0.254 |
| H19 |
1.270 |
-3.299 |
-1.533 |
| H20 |
1.332 |
-1.530 |
-1.509 |
| H21 |
2.155 |
-2.461 |
-0.254 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4137 | 1.4137 | 2.3780 | 2.3780 | 2.9024 | 2.9024 | 2.0680 | 2.0667 | 2.0680 | 2.0667 | 2.6205 | 3.3146 | 2.6205 | 3.3146 | 3.8952 | 2.5912 | 3.2904 | 3.8952 | 2.5912 | 3.2904 |
C2 | 1.4137 | | 2.3441 | 1.5160 | 3.6641 | 2.5268 | 4.1929 | 1.1023 | 1.1009 | 2.5875 | 2.6184 | 2.1316 | 2.1297 | 3.9526 | 4.4620 | 3.4784 | 2.7845 | 2.7837 | 5.2358 | 3.8431 | 4.3623 | C3 | 1.4137 | 2.3441 | | 3.6641 | 1.5160 | 4.1929 | 2.5268 | 2.5875 | 2.6184 | 1.1023 | 1.1009 | 3.9526 | 4.4620 | 2.1316 | 2.1297 | 5.2358 | 3.8431 | 4.3623 | 3.4784 | 2.7845 | 2.7837 | C4 | 2.3780 | 1.5160 | 3.6641 | | 4.7487 | 1.5248 | 5.0311 | 2.1602 | 2.1660 | 3.9964 | 3.9884 | 1.0946 | 1.0957 | 4.8415 | 5.6865 | 2.1745 | 2.1626 | 2.1685 | 6.0053 | 4.3830 | 5.2984 | C5 | 2.3780 | 3.6641 | 1.5160 | 4.7487 | | 5.0311 | 1.5248 | 3.9964 | 3.9884 | 2.1602 | 2.1660 | 4.8415 | 5.6865 | 1.0946 | 1.0957 | 6.0053 | 4.3830 | 5.2984 | 2.1745 | 2.1626 | 2.1685 | C6 | 2.9024 | 2.5268 | 4.1929 | 1.5248 | 5.0311 | | 5.4590 | 2.7774 | 3.4832 | 4.8456 | 4.3404 | 2.1628 | 2.1658 | 4.7817 | 6.0028 | 1.0925 | 1.0900 | 1.0939 | 6.2883 | 4.7670 | 5.9914 | C7 | 2.9024 | 4.1929 | 2.5268 | 5.0311 | 1.5248 | 5.4590 | | 4.8456 | 4.3404 | 2.7774 | 3.4832 | 4.7817 | 6.0028 | 2.1628 | 2.1658 | 6.2883 | 4.7670 | 5.9914 | 1.0925 | 1.0900 | 1.0939 | H8 | 2.0680 | 1.1023 | 2.5875 | 2.1602 | 3.9964 | 2.7774 | 4.8456 | | 1.7779 | 2.9144 | 2.3737 | 3.0534 | 2.4850 | 4.1815 | 4.6390 | 3.7763 | 3.1370 | 2.5825 | 5.8513 | 4.6480 | 5.0627 | H9 | 2.0667 | 1.1009 | 2.6184 | 2.1660 | 3.9884 | 3.4832 | 4.3404 | 1.7779 | | 2.3737 | 3.0143 | 2.4741 | 2.4503 | 4.5290 | 4.6673 | 4.3191 | 3.7980 | 3.7856 | 5.4299 | 4.0823 | 4.2288 | H10 | 2.0680 | 2.5875 | 1.1023 | 3.9964 | 2.1602 | 4.8456 | 2.7774 | 2.9144 | 2.3737 | | 1.7779 | 4.1815 | 4.6390 | 3.0534 | 2.4850 | 5.8513 | 4.6480 | 5.0627 | 3.7763 | 3.1370 | 2.5825 | H11 | 2.0667 | 2.6184 | 1.1009 | 3.9884 | 2.1660 | 4.3404 | 3.4832 | 2.3737 | 3.0143 | 1.7779 | | 4.5290 | 4.6673 | 2.4741 | 2.4503 | 5.4299 | 4.0823 | 4.2288 | 4.3191 | 3.7980 | 3.7856 | H12 | 2.6205 | 2.1316 | 3.9526 | 1.0946 | 4.8415 | 2.1628 | 4.7817 | 3.0534 | 2.4741 | 4.1815 | 4.5290 | | 1.7613 | 5.0096 | 5.8387 | 2.5147 | 2.5094 | 3.0739 | 5.7199 | 3.9873 | 4.9839 | H13 | 3.3146 | 2.1297 | 4.4620 | 1.0957 | 5.6865 | 2.1658 | 6.0028 | 2.4850 | 2.4503 | 4.6390 | 4.6673 | 1.7613 | | 5.8387 | 6.5586 | 2.5105 | 3.0710 | 2.5221 | 7.0121 | 5.3926 | 6.1606 | H14 | 2.6205 | 3.9526 | 2.1316 | 4.8415 | 1.0946 | 4.7817 | 2.1628 | 4.1815 | 4.5290 | 3.0534 | 2.4741 | 5.0096 | 5.8387 | | 1.7613 | 5.7199 | 3.9873 | 4.9839 | 2.5147 | 2.5094 | 3.0739 | H15 | 3.3146 | 4.4620 | 2.1297 | 5.6865 | 1.0957 | 6.0028 | 2.1658 | 4.6390 | 4.6673 | 2.4850 | 2.4503 | 5.8387 | 6.5586 | 1.7613 | | 7.0121 | 5.3926 | 6.1606 | 2.5105 | 3.0710 | 2.5221 | H16 | 3.8952 | 3.4784 | 5.2358 | 2.1745 | 6.0053 | 1.0925 | 6.2883 | 3.7763 | 4.3191 | 5.8513 | 5.4299 | 2.5147 | 2.5105 | 5.7199 | 7.0121 | | 1.7703 | 1.7671 | 7.0704 | 5.4856 | 6.8222 | H17 | 2.5912 | 2.7845 | 3.8431 | 2.1626 | 4.3830 | 1.0900 | 4.7670 | 3.1370 | 3.7980 | 4.6480 | 4.0823 | 2.5094 | 3.0710 | 3.9873 | 5.3926 | 1.7703 | | 1.7663 | 5.4856 | 4.0571 | 5.4462 | H18 | 3.2904 | 2.7837 | 4.3623 | 2.1685 | 5.2984 | 1.0939 | 5.9914 | 2.5825 | 3.7856 | 5.0627 | 4.2288 | 3.0739 | 2.5221 | 4.9839 | 6.1606 | 1.7671 | 1.7663 | | 6.8222 | 5.4462 | 6.5420 | H19 | 3.8952 | 5.2358 | 3.4784 | 6.0053 | 2.1745 | 6.2883 | 1.0925 | 5.8513 | 5.4299 | 3.7763 | 4.3191 | 5.7199 | 7.0121 | 2.5147 | 2.5105 | 7.0704 | 5.4856 | 6.8222 | | 1.7703 | 1.7671 | H20 | 2.5912 | 3.8431 | 2.7845 | 4.3830 | 2.1626 | 4.7670 | 1.0900 | 4.6480 | 4.0823 | 3.1370 | 3.7980 | 3.9873 | 5.3926 | 2.5094 | 3.0710 | 5.4856 | 4.0571 | 5.4462 | 1.7703 | | 1.7663 | H21 | 3.2904 | 4.3623 | 2.7837 | 5.2984 | 2.1685 | 5.9914 | 1.0939 | 5.0627 | 4.2288 | 2.5825 | 3.7856 | 4.9839 | 6.1606 | 3.0739 | 2.5221 | 6.8222 | 5.4462 | 6.5420 | 1.7671 | 1.7663 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
108.474 |
|
O1 |
C2 |
H8 |
109.943 |
| O1 |
C2 |
H9 |
109.919 |
|
O1 |
C3 |
C5 |
108.474 |
| O1 |
C3 |
H10 |
109.943 |
|
O1 |
C3 |
H11 |
109.919 |
| C2 |
O1 |
C3 |
112.002 |
|
C2 |
C4 |
C6 |
112.395 |
| C2 |
C4 |
H12 |
108.398 |
|
C2 |
C4 |
H13 |
108.185 |
| C3 |
C5 |
C7 |
112.395 |
|
C3 |
C5 |
H14 |
108.398 |
| C3 |
C5 |
H15 |
108.185 |
|
C4 |
C2 |
H8 |
110.186 |
| C4 |
C2 |
H9 |
110.722 |
|
C4 |
C6 |
H16 |
111.289 |
| C4 |
C6 |
H17 |
110.491 |
|
C4 |
C6 |
H18 |
110.725 |
| C5 |
C3 |
H10 |
110.186 |
|
C5 |
C3 |
H11 |
110.722 |
| C5 |
C7 |
H19 |
111.289 |
|
C5 |
C7 |
H20 |
110.491 |
| C5 |
C7 |
H21 |
110.725 |
|
C6 |
C4 |
H12 |
110.231 |
| C6 |
C4 |
H13 |
110.404 |
|
C7 |
C5 |
H14 |
110.231 |
| C7 |
C5 |
H15 |
110.404 |
|
H8 |
C2 |
H9 |
107.596 |
| H10 |
C3 |
H11 |
107.596 |
|
H12 |
C4 |
H13 |
107.050 |
| H14 |
C5 |
H15 |
107.050 |
|
H16 |
C6 |
H17 |
108.416 |
| H16 |
C6 |
H18 |
107.845 |
|
H17 |
C6 |
H18 |
107.959 |
| H19 |
C7 |
H20 |
108.416 |
|
H19 |
C7 |
H21 |
107.845 |
| H20 |
C7 |
H21 |
107.959 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
