Jump to
S1C2
Energy calculated at PBE1PBE/6-311G*
| | hartrees |
|---|
| Energy at 0K | -311.972557 |
| Energy at 298.15K | -311.988118 |
| HF Energy | -311.972557 |
| Nuclear repulsion energy | 315.754605 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at PBE1PBE/6-311G*
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3130 |
3000 |
51.80 |
|
|
|
| 2 |
A1 |
3063 |
2936 |
56.69 |
|
|
|
| 3 |
A1 |
3049 |
2923 |
20.45 |
|
|
|
| 4 |
A1 |
2978 |
2854 |
100.69 |
|
|
|
| 5 |
A1 |
1548 |
1484 |
3.92 |
|
|
|
| 6 |
A1 |
1522 |
1459 |
9.73 |
|
|
|
| 7 |
A1 |
1506 |
1443 |
0.39 |
|
|
|
| 8 |
A1 |
1472 |
1411 |
0.11 |
|
|
|
| 9 |
A1 |
1426 |
1366 |
2.98 |
|
|
|
| 10 |
A1 |
1348 |
1292 |
2.52 |
|
|
|
| 11 |
A1 |
1191 |
1142 |
2.85 |
|
|
|
| 12 |
A1 |
1088 |
1043 |
9.31 |
|
|
|
| 13 |
A1 |
1034 |
991 |
18.19 |
|
|
|
| 14 |
A1 |
934 |
895 |
8.69 |
|
|
|
| 15 |
A1 |
438 |
419 |
0.50 |
|
|
|
| 16 |
A1 |
323 |
309 |
0.26 |
|
|
|
| 17 |
A1 |
105 |
100 |
0.12 |
|
|
|
| 18 |
A2 |
3123 |
2993 |
0.00 |
|
|
|
| 19 |
A2 |
3096 |
2968 |
0.00 |
|
|
|
| 20 |
A2 |
3000 |
2875 |
0.00 |
|
|
|
| 21 |
A2 |
1516 |
1453 |
0.00 |
|
|
|
| 22 |
A2 |
1331 |
1275 |
0.00 |
|
|
|
| 23 |
A2 |
1281 |
1228 |
0.00 |
|
|
|
| 24 |
A2 |
1187 |
1138 |
0.00 |
|
|
|
| 25 |
A2 |
901 |
864 |
0.00 |
|
|
|
| 26 |
A2 |
768 |
736 |
0.00 |
|
|
|
| 27 |
A2 |
234 |
225 |
0.00 |
|
|
|
| 28 |
A2 |
140 |
134 |
0.00 |
|
|
|
| 29 |
A2 |
76 |
73 |
0.00 |
|
|
|
| 30 |
B1 |
3123 |
2994 |
144.33 |
|
|
|
| 31 |
B1 |
3097 |
2968 |
4.17 |
|
|
|
| 32 |
B1 |
2997 |
2873 |
122.29 |
|
|
|
| 33 |
B1 |
1516 |
1453 |
20.11 |
|
|
|
| 34 |
B1 |
1335 |
1279 |
1.36 |
|
|
|
| 35 |
B1 |
1290 |
1236 |
4.04 |
|
|
|
| 36 |
B1 |
1209 |
1159 |
4.42 |
|
|
|
| 37 |
B1 |
916 |
878 |
4.05 |
|
|
|
| 38 |
B1 |
771 |
739 |
4.19 |
|
|
|
| 39 |
B1 |
238 |
228 |
0.29 |
|
|
|
| 40 |
B1 |
161 |
155 |
5.28 |
|
|
|
| 41 |
B1 |
58 |
56 |
0.22 |
|
|
|
| 42 |
B2 |
3130 |
3000 |
24.17 |
|
|
|
| 43 |
B2 |
3063 |
2936 |
3.76 |
|
|
|
| 44 |
B2 |
3049 |
2923 |
43.60 |
|
|
|
| 45 |
B2 |
2965 |
2842 |
13.47 |
|
|
|
| 46 |
B2 |
1530 |
1467 |
12.85 |
|
|
|
| 47 |
B2 |
1519 |
1456 |
0.86 |
|
|
|
| 48 |
B2 |
1504 |
1442 |
1.44 |
|
|
|
| 49 |
B2 |
1426 |
1367 |
2.96 |
|
|
|
| 50 |
B2 |
1423 |
1364 |
46.93 |
|
|
|
| 51 |
B2 |
1334 |
1279 |
6.35 |
|
|
|
| 52 |
B2 |
1195 |
1145 |
250.40 |
|
|
|
| 53 |
B2 |
1139 |
1092 |
3.37 |
|
|
|
| 54 |
B2 |
1075 |
1030 |
0.15 |
|
|
|
| 55 |
B2 |
911 |
873 |
2.33 |
|
|
|
| 56 |
B2 |
520 |
499 |
5.78 |
|
|
|
| 57 |
B2 |
252 |
241 |
0.76 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 42775.5 cm
-1
Scaled (by 0.9585) Zero Point Vibrational Energy (zpe) 41000.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at PBE1PBE/6-311G*
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.387 |
| C2 |
0.000 |
1.171 |
-0.389 |
| C3 |
0.000 |
-1.171 |
-0.389 |
| C4 |
0.000 |
2.372 |
0.531 |
| C5 |
0.000 |
-2.372 |
0.531 |
| C6 |
0.000 |
3.688 |
-0.230 |
| C7 |
0.000 |
-3.688 |
-0.230 |
| H8 |
0.886 |
1.192 |
-1.046 |
| H9 |
-0.886 |
1.192 |
-1.046 |
| H10 |
-0.886 |
-1.192 |
-1.046 |
| H11 |
0.886 |
-1.192 |
-1.046 |
| H12 |
0.877 |
2.306 |
1.184 |
| H13 |
-0.877 |
2.306 |
1.184 |
| H14 |
-0.877 |
-2.306 |
1.184 |
| H15 |
0.877 |
-2.306 |
1.184 |
| H16 |
0.000 |
4.541 |
0.452 |
| H17 |
-0.883 |
3.783 |
-0.871 |
| H18 |
0.883 |
3.783 |
-0.871 |
| H19 |
0.000 |
-4.541 |
0.452 |
| H20 |
0.883 |
-3.783 |
-0.871 |
| H21 |
-0.883 |
-3.783 |
-0.871 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4048 | 1.4048 | 2.3761 | 2.3761 | 3.7395 | 3.7395 | 2.0640 | 2.0640 | 2.0640 | 2.0640 | 2.5929 | 2.5929 | 2.5929 | 2.5929 | 4.5418 | 4.0828 | 4.0828 | 4.5418 | 4.0828 | 4.0828 |
C2 | 1.4048 | | 2.3420 | 1.5129 | 3.6603 | 2.5222 | 4.8618 | 1.1034 | 1.1034 | 2.6079 | 2.6079 | 2.1290 | 2.1290 | 3.9160 | 3.9160 | 3.4739 | 2.7985 | 2.7985 | 5.7740 | 5.0546 | 5.0546 | C3 | 1.4048 | 2.3420 | | 3.6603 | 1.5129 | 4.8618 | 2.5222 | 2.6079 | 2.6079 | 1.1034 | 1.1034 | 3.9160 | 3.9160 | 2.1290 | 2.1290 | 5.7740 | 5.0546 | 5.0546 | 3.4739 | 2.7985 | 2.7985 | C4 | 2.3761 | 1.5129 | 3.6603 | | 4.7435 | 1.5208 | 6.1076 | 2.1598 | 2.1598 | 3.9968 | 3.9968 | 1.0953 | 1.0953 | 4.8041 | 4.8041 | 2.1710 | 2.1762 | 2.1762 | 6.9136 | 6.3735 | 6.3735 | C5 | 2.3761 | 3.6603 | 1.5129 | 4.7435 | | 6.1076 | 1.5208 | 3.9968 | 3.9968 | 2.1598 | 2.1598 | 4.8041 | 4.8041 | 1.0953 | 1.0953 | 6.9136 | 6.3735 | 6.3735 | 2.1710 | 2.1762 | 2.1762 | C6 | 3.7395 | 2.5222 | 4.8618 | 1.5208 | 6.1076 | | 7.3763 | 2.7715 | 2.7715 | 5.0267 | 5.0267 | 2.1631 | 2.1631 | 6.2211 | 6.2211 | 1.0929 | 1.0948 | 1.0948 | 8.2578 | 7.5500 | 7.5500 | C7 | 3.7395 | 4.8618 | 2.5222 | 6.1076 | 1.5208 | 7.3763 | | 5.0267 | 5.0267 | 2.7715 | 2.7715 | 6.2211 | 6.2211 | 2.1631 | 2.1631 | 8.2578 | 7.5500 | 7.5500 | 1.0929 | 1.0948 | 1.0948 | H8 | 2.0640 | 1.1034 | 2.6079 | 2.1598 | 3.9968 | 2.7715 | 5.0267 | | 1.7726 | 2.9709 | 2.3842 | 2.4928 | 3.0535 | 4.5079 | 4.1487 | 3.7748 | 3.1417 | 2.5964 | 5.9920 | 4.9778 | 5.2827 | H9 | 2.0640 | 1.1034 | 2.6079 | 2.1598 | 3.9968 | 2.7715 | 5.0267 | 1.7726 | | 2.3842 | 2.9709 | 3.0535 | 2.4928 | 4.1487 | 4.5079 | 3.7748 | 2.5964 | 3.1417 | 5.9920 | 5.2827 | 4.9778 | H10 | 2.0640 | 2.6079 | 1.1034 | 3.9968 | 2.1598 | 5.0267 | 2.7715 | 2.9709 | 2.3842 | | 1.7726 | 4.5079 | 4.1487 | 2.4928 | 3.0535 | 5.9920 | 4.9778 | 5.2827 | 3.7748 | 3.1417 | 2.5964 | H11 | 2.0640 | 2.6079 | 1.1034 | 3.9968 | 2.1598 | 5.0267 | 2.7715 | 2.3842 | 2.9709 | 1.7726 | | 4.1487 | 4.5079 | 3.0535 | 2.4928 | 5.9920 | 5.2827 | 4.9778 | 3.7748 | 2.5964 | 3.1417 | H12 | 2.5929 | 2.1290 | 3.9160 | 1.0953 | 4.8041 | 2.1631 | 6.2211 | 2.4928 | 3.0535 | 4.5079 | 4.1487 | | 1.7542 | 4.9348 | 4.6125 | 2.5099 | 3.0821 | 2.5304 | 6.9422 | 6.4263 | 6.6629 | H13 | 2.5929 | 2.1290 | 3.9160 | 1.0953 | 4.8041 | 2.1631 | 6.2211 | 3.0535 | 2.4928 | 4.1487 | 4.5079 | 1.7542 | | 4.6125 | 4.9348 | 2.5099 | 2.5304 | 3.0821 | 6.9422 | 6.6629 | 6.4263 | H14 | 2.5929 | 3.9160 | 2.1290 | 4.8041 | 1.0953 | 6.2211 | 2.1631 | 4.5079 | 4.1487 | 2.4928 | 3.0535 | 4.9348 | 4.6125 | | 1.7542 | 6.9422 | 6.4263 | 6.6629 | 2.5099 | 3.0821 | 2.5304 | H15 | 2.5929 | 3.9160 | 2.1290 | 4.8041 | 1.0953 | 6.2211 | 2.1631 | 4.1487 | 4.5079 | 3.0535 | 2.4928 | 4.6125 | 4.9348 | 1.7542 | | 6.9422 | 6.6629 | 6.4263 | 2.5099 | 2.5304 | 3.0821 | H16 | 4.5418 | 3.4739 | 5.7740 | 2.1710 | 6.9136 | 1.0929 | 8.2578 | 3.7748 | 3.7748 | 5.9920 | 5.9920 | 2.5099 | 2.5099 | 6.9422 | 6.9422 | | 1.7627 | 1.7627 | 9.0827 | 8.4747 | 8.4747 | H17 | 4.0828 | 2.7985 | 5.0546 | 2.1762 | 6.3735 | 1.0948 | 7.5500 | 3.1417 | 2.5964 | 4.9778 | 5.2827 | 3.0821 | 2.5304 | 6.4263 | 6.6629 | 1.7627 | | 1.7651 | 8.4747 | 7.7684 | 7.5652 | H18 | 4.0828 | 2.7985 | 5.0546 | 2.1762 | 6.3735 | 1.0948 | 7.5500 | 2.5964 | 3.1417 | 5.2827 | 4.9778 | 2.5304 | 3.0821 | 6.6629 | 6.4263 | 1.7627 | 1.7651 | | 8.4747 | 7.5652 | 7.7684 | H19 | 4.5418 | 5.7740 | 3.4739 | 6.9136 | 2.1710 | 8.2578 | 1.0929 | 5.9920 | 5.9920 | 3.7748 | 3.7748 | 6.9422 | 6.9422 | 2.5099 | 2.5099 | 9.0827 | 8.4747 | 8.4747 | | 1.7627 | 1.7627 | H20 | 4.0828 | 5.0546 | 2.7985 | 6.3735 | 2.1762 | 7.5500 | 1.0948 | 4.9778 | 5.2827 | 3.1417 | 2.5964 | 6.4263 | 6.6629 | 3.0821 | 2.5304 | 8.4747 | 7.7684 | 7.5652 | 1.7627 | | 1.7651 | H21 | 4.0828 | 5.0546 | 2.7985 | 6.3735 | 2.1762 | 7.5500 | 1.0948 | 5.2827 | 4.9778 | 2.5964 | 3.1417 | 6.6629 | 6.4263 | 2.5304 | 3.0821 | 8.4747 | 7.5652 | 7.7684 | 1.7627 | 1.7651 | |
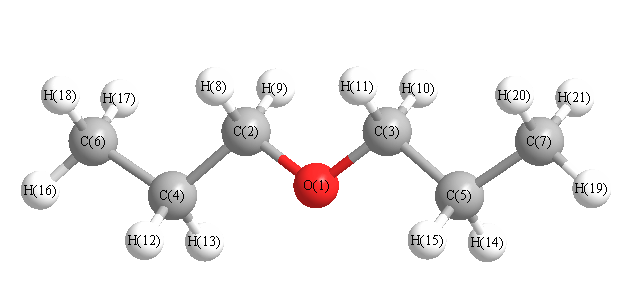 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
109.000 |
|
O1 |
C2 |
H8 |
110.173 |
| O1 |
C2 |
H9 |
110.173 |
|
O1 |
C3 |
C5 |
109.000 |
| O1 |
C3 |
H10 |
110.173 |
|
O1 |
C3 |
H11 |
110.173 |
| C2 |
O1 |
C3 |
112.935 |
|
C2 |
C4 |
C6 |
112.486 |
| C2 |
C4 |
H12 |
108.364 |
|
C2 |
C4 |
H13 |
108.364 |
| C3 |
C5 |
C7 |
112.486 |
|
C3 |
C5 |
H14 |
108.364 |
| C3 |
C5 |
H15 |
108.364 |
|
C4 |
C2 |
H8 |
110.303 |
| C4 |
C2 |
H9 |
110.303 |
|
C4 |
C6 |
H16 |
111.278 |
| C4 |
C6 |
H17 |
111.577 |
|
C4 |
C6 |
H18 |
111.577 |
| C5 |
C3 |
H10 |
110.303 |
|
C5 |
C3 |
H11 |
110.303 |
| C5 |
C7 |
H19 |
111.278 |
|
C5 |
C7 |
H20 |
111.577 |
| C5 |
C7 |
H21 |
111.577 |
|
C6 |
C4 |
H12 |
110.499 |
| C6 |
C4 |
H13 |
110.499 |
|
C7 |
C5 |
H14 |
110.499 |
| C7 |
C5 |
H15 |
110.499 |
|
H8 |
C2 |
H9 |
106.877 |
| H10 |
C3 |
H11 |
106.877 |
|
H12 |
C4 |
H13 |
106.409 |
| H14 |
C5 |
H15 |
106.409 |
|
H16 |
C6 |
H17 |
107.364 |
| H16 |
C6 |
H18 |
107.364 |
|
H17 |
C6 |
H18 |
107.448 |
| H19 |
C7 |
H20 |
107.364 |
|
H19 |
C7 |
H21 |
107.364 |
| H20 |
C7 |
H21 |
107.448 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at PBE1PBE/6-311G*
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
O |
-0.333 |
|
|
|
| 2 |
C |
-0.194 |
|
|
|
| 3 |
C |
-0.194 |
|
|
|
| 4 |
C |
-0.475 |
|
|
|
| 5 |
C |
-0.475 |
|
|
|
| 6 |
C |
-0.672 |
|
|
|
| 7 |
C |
-0.672 |
|
|
|
| 8 |
H |
0.189 |
|
|
|
| 9 |
H |
0.189 |
|
|
|
| 10 |
H |
0.189 |
|
|
|
| 11 |
H |
0.189 |
|
|
|
| 12 |
H |
0.227 |
|
|
|
| 13 |
H |
0.227 |
|
|
|
| 14 |
H |
0.227 |
|
|
|
| 15 |
H |
0.227 |
|
|
|
| 16 |
H |
0.231 |
|
|
|
| 17 |
H |
0.222 |
|
|
|
| 18 |
H |
0.222 |
|
|
|
| 19 |
H |
0.231 |
|
|
|
| 20 |
H |
0.222 |
|
|
|
| 21 |
H |
0.222 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
-0.913 |
0.913 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-46.075 |
0.000 |
0.000 |
| y |
0.000 |
-44.210 |
0.000 |
| z |
0.000 |
0.000 |
-47.547 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.196 |
0.000 |
0.000 |
| y |
0.000 |
2.601 |
0.000 |
| z |
0.000 |
0.000 |
-2.405 |
|
| Polar |
|---|
| 3z2-r2 | -4.809 |
|---|
| x2-y2 | -1.864 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
9.559 |
0.000 |
0.000 |
| y |
0.000 |
13.510 |
0.000 |
| z |
0.000 |
0.000 |
10.020 |
<r2> (average value of r
2) Å
2
| <r2> |
431.125 |
| (<r2>)1/2 |
20.764 |
Jump to
S1C1
Energy calculated at PBE1PBE/6-311G*
| | hartrees |
|---|
| Energy at 0K | -311.973565 |
| Energy at 298.15K | -311.989342 |
| HF Energy | -311.973565 |
| Nuclear repulsion energy | 326.253651 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at PBE1PBE/6-311G*
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3147 |
3016 |
8.50 |
|
|
|
| 2 |
A |
3123 |
2993 |
66.77 |
|
|
|
| 3 |
A |
3093 |
2964 |
12.03 |
|
|
|
| 4 |
A |
3057 |
2930 |
3.04 |
|
|
|
| 5 |
A |
3053 |
2926 |
8.94 |
|
|
|
| 6 |
A |
3007 |
2882 |
10.38 |
|
|
|
| 7 |
A |
2979 |
2855 |
105.02 |
|
|
|
| 8 |
A |
1544 |
1480 |
5.26 |
|
|
|
| 9 |
A |
1525 |
1462 |
5.45 |
|
|
|
| 10 |
A |
1510 |
1447 |
7.57 |
|
|
|
| 11 |
A |
1488 |
1427 |
0.95 |
|
|
|
| 12 |
A |
1463 |
1403 |
1.95 |
|
|
|
| 13 |
A |
1423 |
1364 |
3.25 |
|
|
|
| 14 |
A |
1386 |
1328 |
0.01 |
|
|
|
| 15 |
A |
1330 |
1275 |
3.82 |
|
|
|
| 16 |
A |
1285 |
1232 |
0.26 |
|
|
|
| 17 |
A |
1192 |
1143 |
7.60 |
|
|
|
| 18 |
A |
1157 |
1109 |
11.29 |
|
|
|
| 19 |
A |
1106 |
1060 |
8.23 |
|
|
|
| 20 |
A |
971 |
931 |
7.73 |
|
|
|
| 21 |
A |
929 |
891 |
7.26 |
|
|
|
| 22 |
A |
917 |
879 |
0.00 |
|
|
|
| 23 |
A |
756 |
725 |
0.13 |
|
|
|
| 24 |
A |
487 |
466 |
0.13 |
|
|
|
| 25 |
A |
336 |
322 |
0.30 |
|
|
|
| 26 |
A |
272 |
260 |
0.48 |
|
|
|
| 27 |
A |
168 |
161 |
0.05 |
|
|
|
| 28 |
A |
114 |
109 |
0.02 |
|
|
|
| 29 |
A |
46 |
44 |
0.00 |
|
|
|
| 30 |
B |
3147 |
3016 |
58.61 |
|
|
|
| 31 |
B |
3123 |
2993 |
35.71 |
|
|
|
| 32 |
B |
3093 |
2964 |
31.85 |
|
|
|
| 33 |
B |
3056 |
2929 |
76.94 |
|
|
|
| 34 |
B |
3053 |
2927 |
60.12 |
|
|
|
| 35 |
B |
3004 |
2879 |
109.66 |
|
|
|
| 36 |
B |
2967 |
2844 |
15.57 |
|
|
|
| 37 |
B |
1524 |
1461 |
0.80 |
|
|
|
| 38 |
B |
1523 |
1460 |
15.56 |
|
|
|
| 39 |
B |
1509 |
1446 |
13.52 |
|
|
|
| 40 |
B |
1488 |
1427 |
7.10 |
|
|
|
| 41 |
B |
1424 |
1365 |
18.87 |
|
|
|
| 42 |
B |
1410 |
1352 |
35.51 |
|
|
|
| 43 |
B |
1382 |
1324 |
10.77 |
|
|
|
| 44 |
B |
1320 |
1265 |
4.39 |
|
|
|
| 45 |
B |
1294 |
1240 |
7.06 |
|
|
|
| 46 |
B |
1200 |
1151 |
120.98 |
|
|
|
| 47 |
B |
1186 |
1137 |
73.82 |
|
|
|
| 48 |
B |
1123 |
1076 |
14.61 |
|
|
|
| 49 |
B |
1041 |
998 |
35.02 |
|
|
|
| 50 |
B |
942 |
902 |
1.25 |
|
|
|
| 51 |
B |
898 |
860 |
0.55 |
|
|
|
| 52 |
B |
790 |
757 |
2.88 |
|
|
|
| 53 |
B |
504 |
483 |
1.55 |
|
|
|
| 54 |
B |
326 |
312 |
0.46 |
|
|
|
| 55 |
B |
223 |
214 |
2.52 |
|
|
|
| 56 |
B |
172 |
165 |
4.34 |
|
|
|
| 57 |
B |
78 |
75 |
1.34 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 42830.7 cm
-1
Scaled (by 0.9585) Zero Point Vibrational Energy (zpe) 41053.2 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at PBE1PBE/6-311G*
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.112 |
| C2 |
0.025 |
1.172 |
0.887 |
| C3 |
-0.025 |
-1.172 |
0.887 |
| C4 |
0.000 |
2.375 |
-0.032 |
| C5 |
0.000 |
-2.375 |
-0.032 |
| C6 |
-1.261 |
2.453 |
-0.879 |
| C7 |
1.261 |
-2.453 |
-0.879 |
| H8 |
-0.845 |
1.193 |
1.566 |
| H9 |
0.928 |
1.187 |
1.517 |
| H10 |
0.845 |
-1.193 |
1.566 |
| H11 |
-0.928 |
-1.187 |
1.517 |
| H12 |
0.885 |
2.335 |
-0.678 |
| H13 |
0.103 |
3.277 |
0.583 |
| H14 |
-0.885 |
-2.335 |
-0.678 |
| H15 |
-0.103 |
-3.277 |
0.583 |
| H16 |
-1.242 |
3.321 |
-1.544 |
| H17 |
-1.370 |
1.558 |
-1.494 |
| H18 |
-2.155 |
2.536 |
-0.252 |
| H19 |
1.242 |
-3.321 |
-1.544 |
| H20 |
1.370 |
-1.558 |
-1.494 |
| H21 |
2.155 |
-2.536 |
-0.252 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4055 | 1.4055 | 2.3794 | 2.3794 | 2.9310 | 2.9310 | 2.0621 | 2.0608 | 2.0621 | 2.0608 | 2.6187 | 3.3122 | 2.6187 | 3.3122 | 3.9133 | 2.6230 | 3.3478 | 3.9133 | 2.6230 | 3.3478 |
C2 | 1.4055 | | 2.3448 | 1.5140 | 3.6644 | 2.5323 | 4.2180 | 1.1038 | 1.1022 | 2.5937 | 2.6212 | 2.1306 | 2.1280 | 3.9463 | 4.4612 | 3.4831 | 2.7857 | 2.8117 | 5.2518 | 3.8638 | 4.4257 | C3 | 1.4055 | 2.3448 | | 3.6644 | 1.5140 | 4.2180 | 2.5323 | 2.5937 | 2.6212 | 1.1038 | 1.1022 | 3.9463 | 4.4612 | 2.1306 | 2.1280 | 5.2518 | 3.8638 | 4.4257 | 3.4831 | 2.7857 | 2.8117 | C4 | 2.3794 | 1.5140 | 3.6644 | | 4.7502 | 1.5210 | 5.0618 | 2.1604 | 2.1621 | 3.9997 | 3.9939 | 1.0959 | 1.0964 | 4.8356 | 5.6863 | 2.1735 | 2.1636 | 2.1719 | 6.0229 | 4.4136 | 5.3678 | C5 | 2.3794 | 3.6644 | 1.5140 | 4.7502 | | 5.0618 | 1.5210 | 3.9997 | 3.9939 | 2.1604 | 2.1621 | 4.8356 | 5.6863 | 1.0959 | 1.0964 | 6.0229 | 4.4136 | 5.3678 | 2.1735 | 2.1636 | 2.1719 | C6 | 2.9310 | 2.5323 | 4.2180 | 1.5210 | 5.0618 | | 5.5169 | 2.7823 | 3.4843 | 4.8691 | 4.3710 | 2.1584 | 2.1625 | 4.8072 | 6.0261 | 1.0934 | 1.0918 | 1.0952 | 6.3286 | 4.8361 | 6.0793 | C7 | 2.9310 | 4.2180 | 2.5323 | 5.0618 | 1.5210 | 5.5169 | | 4.8691 | 4.3710 | 2.7823 | 3.4843 | 4.8072 | 6.0261 | 2.1584 | 2.1625 | 6.3286 | 4.8361 | 6.0793 | 1.0934 | 1.0918 | 1.0952 | H8 | 2.0621 | 1.1038 | 2.5937 | 2.1604 | 3.9997 | 2.7823 | 4.8691 | | 1.7743 | 2.9235 | 2.3815 | 3.0548 | 2.4921 | 4.1808 | 4.6361 | 3.7897 | 3.1259 | 2.6123 | 5.8655 | 4.6727 | 5.1194 | H9 | 2.0608 | 1.1022 | 2.6212 | 2.1621 | 3.9939 | 3.4843 | 4.3710 | 1.7743 | | 2.3815 | 3.0137 | 2.4775 | 2.4335 | 4.5287 | 4.6758 | 4.3173 | 3.8061 | 3.8020 | 5.4584 | 4.0982 | 4.3007 | H10 | 2.0621 | 2.5937 | 1.1038 | 3.9997 | 2.1604 | 4.8691 | 2.7823 | 2.9235 | 2.3815 | | 1.7743 | 4.1808 | 4.6361 | 3.0548 | 2.4921 | 5.8655 | 4.6727 | 5.1194 | 3.7897 | 3.1259 | 2.6123 | H11 | 2.0608 | 2.6212 | 1.1022 | 3.9939 | 2.1621 | 4.3710 | 3.4843 | 2.3815 | 3.0137 | 1.7743 | | 4.5287 | 4.6758 | 2.4775 | 2.4335 | 5.4584 | 4.0982 | 4.3007 | 4.3173 | 3.8061 | 3.8020 | H12 | 2.6187 | 2.1306 | 3.9463 | 1.0959 | 4.8356 | 2.1584 | 4.8072 | 3.0548 | 2.4775 | 4.1808 | 4.5287 | | 1.7570 | 4.9938 | 5.8358 | 2.4994 | 2.5206 | 3.0758 | 5.7330 | 4.0067 | 5.0520 | H13 | 3.3122 | 2.1280 | 4.4612 | 1.0964 | 5.6863 | 2.1625 | 6.0261 | 2.4921 | 2.4335 | 4.6361 | 4.6758 | 1.7570 | | 5.8358 | 6.5570 | 2.5173 | 3.0722 | 2.5185 | 7.0252 | 5.4120 | 6.2208 | H14 | 2.6187 | 3.9463 | 2.1306 | 4.8356 | 1.0959 | 4.8072 | 2.1584 | 4.1808 | 4.5287 | 3.0548 | 2.4775 | 4.9938 | 5.8358 | | 1.7570 | 5.7330 | 4.0067 | 5.0520 | 2.4994 | 2.5206 | 3.0758 | H15 | 3.3122 | 4.4612 | 2.1280 | 5.6863 | 1.0964 | 6.0261 | 2.1625 | 4.6361 | 4.6758 | 2.4921 | 2.4335 | 5.8358 | 6.5570 | 1.7570 | | 7.0252 | 5.4120 | 6.2208 | 2.5173 | 3.0722 | 2.5185 | H16 | 3.9133 | 3.4831 | 5.2518 | 2.1735 | 6.0229 | 1.0934 | 6.3286 | 3.7897 | 4.3173 | 5.8655 | 5.4584 | 2.4994 | 2.5173 | 5.7330 | 7.0252 | | 1.7687 | 1.7662 | 7.0914 | 5.5341 | 6.8933 | H17 | 2.6230 | 2.7857 | 3.8638 | 2.1636 | 4.4136 | 1.0918 | 4.8361 | 3.1259 | 3.8061 | 4.6727 | 4.0982 | 2.5206 | 3.0722 | 4.0067 | 5.4120 | 1.7687 | | 1.7655 | 5.5341 | 4.1486 | 5.5431 | H18 | 3.3478 | 2.8117 | 4.4257 | 2.1719 | 5.3678 | 1.0952 | 6.0793 | 2.6123 | 3.8020 | 5.1194 | 4.3007 | 3.0758 | 2.5185 | 5.0520 | 6.2208 | 1.7662 | 1.7655 | | 6.8933 | 5.5431 | 6.6560 | H19 | 3.9133 | 5.2518 | 3.4831 | 6.0229 | 2.1735 | 6.3286 | 1.0934 | 5.8655 | 5.4584 | 3.7897 | 4.3173 | 5.7330 | 7.0252 | 2.4994 | 2.5173 | 7.0914 | 5.5341 | 6.8933 | | 1.7687 | 1.7662 | H20 | 2.6230 | 3.8638 | 2.7857 | 4.4136 | 2.1636 | 4.8361 | 1.0918 | 4.6727 | 4.0982 | 3.1259 | 3.8061 | 4.0067 | 5.4120 | 2.5206 | 3.0722 | 5.5341 | 4.1486 | 5.5431 | 1.7687 | | 1.7655 | H21 | 3.3478 | 4.4257 | 2.8117 | 5.3678 | 2.1719 | 6.0793 | 1.0952 | 5.1194 | 4.3007 | 2.6123 | 3.8020 | 5.0520 | 6.2208 | 3.0758 | 2.5185 | 6.8933 | 5.5431 | 6.6560 | 1.7662 | 1.7655 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
109.123 |
|
O1 |
C2 |
H8 |
109.944 |
| O1 |
C2 |
H9 |
109.940 |
|
O1 |
C3 |
C5 |
109.123 |
| O1 |
C3 |
H10 |
109.944 |
|
O1 |
C3 |
H11 |
109.940 |
| C2 |
O1 |
C3 |
113.057 |
|
C2 |
C4 |
C6 |
113.097 |
| C2 |
C4 |
H12 |
108.377 |
|
C2 |
C4 |
H13 |
108.148 |
| C3 |
C5 |
C7 |
113.097 |
|
C3 |
C5 |
H14 |
108.377 |
| C3 |
C5 |
H15 |
108.148 |
|
C4 |
C2 |
H8 |
110.248 |
| C4 |
C2 |
H9 |
110.483 |
|
C4 |
C6 |
H16 |
111.423 |
| C4 |
C6 |
H17 |
110.730 |
|
C4 |
C6 |
H18 |
111.185 |
| C5 |
C3 |
H10 |
110.248 |
|
C5 |
C3 |
H11 |
110.483 |
| C5 |
C7 |
H19 |
111.423 |
|
C5 |
C7 |
H20 |
110.730 |
| C5 |
C7 |
H21 |
111.185 |
|
C6 |
C4 |
H12 |
110.074 |
| C6 |
C4 |
H13 |
110.367 |
|
C7 |
C5 |
H14 |
110.074 |
| C7 |
C5 |
H15 |
110.367 |
|
H8 |
C2 |
H9 |
107.085 |
| H10 |
C3 |
H11 |
107.085 |
|
H12 |
C4 |
H13 |
106.536 |
| H14 |
C5 |
H15 |
106.536 |
|
H16 |
C6 |
H17 |
108.072 |
| H16 |
C6 |
H18 |
107.610 |
|
H17 |
C6 |
H18 |
107.661 |
| H19 |
C7 |
H20 |
108.072 |
|
H19 |
C7 |
H21 |
107.610 |
| H20 |
C7 |
H21 |
107.661 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at PBE1PBE/6-311G*
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
O |
-0.333 |
|
|
|
| 2 |
C |
-0.212 |
|
|
|
| 3 |
C |
-0.212 |
|
|
|
| 4 |
C |
-0.473 |
|
|
|
| 5 |
C |
-0.473 |
|
|
|
| 6 |
C |
-0.663 |
|
|
|
| 7 |
C |
-0.663 |
|
|
|
| 8 |
H |
0.190 |
|
|
|
| 9 |
H |
0.201 |
|
|
|
| 10 |
H |
0.190 |
|
|
|
| 11 |
H |
0.201 |
|
|
|
| 12 |
H |
0.227 |
|
|
|
| 13 |
H |
0.217 |
|
|
|
| 14 |
H |
0.227 |
|
|
|
| 15 |
H |
0.217 |
|
|
|
| 16 |
H |
0.223 |
|
|
|
| 17 |
H |
0.241 |
|
|
|
| 18 |
H |
0.214 |
|
|
|
| 19 |
H |
0.223 |
|
|
|
| 20 |
H |
0.241 |
|
|
|
| 21 |
H |
0.214 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
1.011 |
1.011 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-47.174 |
0.399 |
0.000 |
| y |
0.399 |
-44.216 |
0.000 |
| z |
0.000 |
0.000 |
-46.112 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-2.010 |
0.399 |
0.000 |
| y |
0.399 |
2.427 |
0.000 |
| z |
0.000 |
0.000 |
-0.417 |
|
| Polar |
|---|
| 3z2-r2 | -0.835 |
|---|
| x2-y2 | -2.958 |
|---|
| xy | 0.399 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
10.200 |
-0.487 |
0.000 |
| y |
-0.487 |
12.253 |
0.000 |
| z |
0.000 |
0.000 |
10.346 |
<r2> (average value of r
2) Å
2
| <r2> |
342.097 |
| (<r2>)1/2 |
18.496 |
