return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C7H16 (heptane)

using model chemistry: MP2=FULL/6-311G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at MP2=FULL/6-311G*
 hartrees
Energy at 0K-275.557504
Energy at 298.15K-275.574802
HF Energy-274.449133
Nuclear repulsion energy307.969437
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-311G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
4/u)
Dep P Dep U
1 A1 3163 2996 42.20      
2 A1 3074 2912 68.02      
3 A1 3073 2911 72.34      
4 A1 3061 2899 21.94      
5 A1 3054 2892 0.31      
6 A1 1551 1469 18.39      
7 A1 1540 1458 0.10      
8 A1 1528 1447 0.04      
9 A1 1523 1442 0.00      
10 A1 1449 1372 6.23      
11 A1 1424 1349 0.11      
12 A1 1330 1260 0.00      
13 A1 1184 1121 0.89      
14 A1 1110 1051 0.90      
15 A1 1035 981 0.00      
16 A1 941 891 1.60      
17 A1 426 403 0.03      
18 A1 309 293 0.00      
19 A1 100 95 0.00      
20 A2 3162 2995 0.00      
21 A2 3123 2958 0.00      
22 A2 3098 2934 0.00      
23 A2 1541 1460 0.00      
24 A2 1364 1292 0.00      
25 A2 1353 1281 0.00      
26 A2 1270 1203 0.00      
27 A2 1048 993 0.00      
28 A2 864 818 0.00      
29 A2 739 700 0.00      
30 A2 251 238 0.00      
31 A2 144 136 0.00      
32 A2 69 65 0.00      
33 B1 3163 2995 105.94      
34 B1 3131 2966 96.45      
35 B1 3111 2947 0.25      
36 B1 3091 2928 0.15      
37 B1 1541 1460 19.83      
38 B1 1370 1298 1.03      
39 B1 1323 1253 0.21      
40 B1 1233 1168 0.05      
41 B1 959 909 0.72      
42 B1 784 743 1.33      
43 B1 723 685 5.96      
44 B1 255 242 0.00      
45 B1 140 132 0.00      
46 B1 66 62 0.00      
47 B2 3163 2996 27.59      
48 B2 3074 2911 44.04      
49 B2 3071 2909 0.54      
50 B2 3054 2893 0.00      
51 B2 1547 1465 2.07      
52 B2 1533 1452 1.94      
53 B2 1522 1442 0.09      
54 B2 1449 1372 5.20      
55 B2 1433 1357 0.81      
56 B2 1387 1313 0.48      
57 B2 1269 1202 0.00      
58 B2 1118 1059 3.38      
59 B2 1103 1045 4.14      
60 B2 1081 1024 0.05      
61 B2 909 861 2.78      
62 B2 491 465 0.08      
63 B2 250 236 0.00      

Unscaled Zero Point Vibrational Energy (zpe) 48622.3 cm-1
Scaled (by 0.9471) Zero Point Vibrational Energy (zpe) 46050.1 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2=FULL/6-311G*
ABC
0.40268 0.02433 0.02364

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2=FULL/6-311G*

Point Group is C2v

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.000 0.497
C2 0.000 1.274 -0.342
C3 0.000 -1.274 -0.342
C4 0.000 2.550 0.495
C5 0.000 -2.550 0.495
C6 0.000 3.817 -0.356
C7 0.000 -3.817 -0.356
H8 -0.878 0.000 1.156
H9 0.878 0.000 1.156
H10 -0.878 1.274 -1.001
H11 0.878 1.274 -1.001
H12 0.878 -1.274 -1.001
H13 -0.878 -1.274 -1.001
H14 0.877 2.547 1.153
H15 -0.877 2.547 1.153
H16 -0.877 -2.547 1.153
H17 0.877 -2.547 1.153
H18 0.000 4.718 0.263
H19 0.883 3.854 -1.000
H20 -0.883 3.854 -1.000
H21 0.000 -4.718 0.263
H22 -0.883 -3.854 -1.000
H23 0.883 -3.854 -1.000

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 H8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20 H21 H22 H23
C11.52601.52602.55022.55023.91073.91071.09771.09772.15402.15402.15402.15402.77262.77262.77262.77264.72354.22774.22774.72354.22774.2277
C21.52602.54871.52623.91512.54235.09092.15402.15401.09781.09782.77502.77502.15052.15054.19624.19623.49612.80472.80476.02255.24515.2451
C31.52602.54873.91511.52625.09092.54232.15402.15402.77502.77501.09781.09784.19624.19622.15052.15056.02255.24515.24513.49612.80472.8047
C42.55021.52623.91515.10031.52576.42332.77692.77692.15352.15354.19964.19961.09641.09645.21395.21392.17992.17122.17127.27156.63536.6353
C52.55023.91511.52625.10036.42331.52572.77692.77694.19964.19962.15352.15355.21395.21391.09641.09647.27156.63536.63532.17992.17122.1712
C63.91072.54235.09091.52576.42337.63314.19794.19792.76602.76605.20625.20622.15782.15786.59866.59861.09301.09351.09358.55667.74807.7480
C73.91075.09092.54236.42331.52577.63314.19794.19795.20625.20622.76602.76606.59866.59862.15782.15788.55667.74807.74801.09301.09351.0935
H81.09772.15402.15402.77692.77694.19794.19791.75642.50523.05953.05952.50523.09362.54722.54723.09364.88114.75414.41584.88114.41584.7541
H91.09772.15402.15402.77692.77694.19794.19791.75643.05952.50522.50523.05952.54723.09363.09362.54724.88114.41584.75414.88114.75414.4158
H102.15401.09782.77502.15354.19962.76605.20622.50523.05951.75633.09512.54863.05622.50164.38654.72483.77173.12352.57976.18645.12825.4222
H112.15401.09782.77502.15354.19962.76605.20623.05952.50521.75632.54863.09512.50163.05624.72484.38653.77172.57973.12356.18645.42225.1282
H122.15402.77501.09784.19962.15355.20622.76603.05952.50523.09512.54861.75634.38654.72483.05622.50166.18645.12825.42223.77173.12352.5797
H132.15402.77501.09784.19962.15355.20622.76602.50523.05952.54863.09511.75634.72484.38652.50163.05626.18645.42225.12823.77172.57973.1235
H142.77262.15054.19621.09645.21392.15786.59863.09362.54723.05622.50164.38654.72481.75495.38815.09432.50452.51803.07237.37156.97896.7533
H152.77262.15054.19621.09645.21392.15786.59862.54723.09362.50163.05624.72484.38651.75495.09435.38812.50453.07232.51807.37156.75336.9789
H162.77264.19622.15055.21391.09646.59862.15782.54723.09364.38654.72483.05622.50165.38815.09431.75497.37156.97896.75332.50452.51803.0723
H172.77264.19622.15055.21391.09646.59862.15783.09362.54724.72484.38652.50163.05625.09435.38811.75497.37156.75336.97892.50453.07232.5180
H184.72353.49616.02252.17997.27151.09308.55664.88114.88113.77173.77176.18646.18642.50452.50457.37157.37151.76631.76639.43538.70908.7090
H194.22772.80475.24512.17126.63531.09357.74804.75414.41583.12352.57975.12825.42222.51803.07236.97896.75331.76631.76578.70907.90767.7079
H204.22772.80475.24512.17126.63531.09357.74804.41584.75412.57973.12355.42225.12823.07232.51806.75336.97891.76631.76578.70907.70797.9076
H214.72356.02253.49617.27152.17998.55661.09304.88114.88116.18646.18643.77173.77177.37157.37152.50452.50459.43538.70908.70901.76631.7663
H224.22775.24512.80476.63532.17127.74801.09354.41584.75415.12825.42223.12352.57976.97896.75332.51803.07238.70907.90767.70791.76631.7657
H234.22775.24512.80476.63532.17127.74801.09354.75414.41585.42225.12822.57973.12356.75336.97893.07232.51808.70907.70797.90761.76631.7657

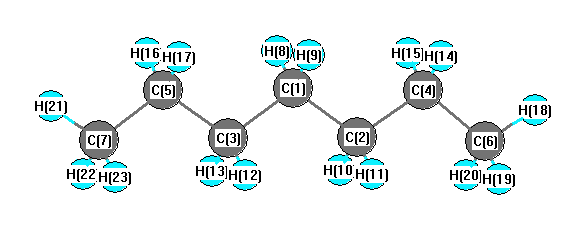
picture of heptane state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 113.342 C1 C2 H10 109.274
C1 C2 H11 109.274 C1 C3 C5 113.342
C1 C3 H12 109.274 C1 C3 H13 109.274
C2 C1 C3 113.247 C2 C1 H8 109.273
C2 C1 H9 109.273 C2 C4 C6 112.821
C2 C4 H14 109.070 C2 C4 H15 109.070
C3 C1 H8 109.273 C3 C1 H9 109.273
C3 C5 C7 112.821 C3 C5 H16 109.070
C3 C5 H17 109.070 C4 C2 H10 109.228
C4 C2 H11 109.228 C4 C6 H18 111.633
C4 C6 H19 110.909 C4 C6 H20 110.909
C5 C3 H12 109.228 C5 C3 H13 109.228
C5 C7 H21 111.633 C5 C7 H22 110.909
C5 C7 H23 110.909 C6 C4 H14 109.674
C6 C4 H15 109.674 C7 C5 H16 109.674
C7 C5 H17 109.674 H8 C1 H9 106.263
H10 C2 H11 106.250 H12 C3 H13 106.250
H14 C4 H15 106.319 H16 C5 H17 106.319
H18 C6 H19 107.769 H18 C6 H20 107.769
H19 C6 H20 107.684 H21 C7 H22 107.769
H21 C7 H23 107.769 H22 C7 H23 107.684
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at MP2=FULL/6-311G* Charges (e)
Number Element Mulliken CHELPG AIM ESP
1 C -0.425      
2 C -0.421      
3 C -0.421      
4 C -0.424      
5 C -0.424      
6 C -0.651      
7 C -0.651      
8 H 0.212      
9 H 0.212      
10 H 0.211      
11 H 0.211      
12 H 0.211      
13 H 0.211      
14 H 0.211      
15 H 0.211      
16 H 0.211      
17 H 0.211      
18 H 0.220      
19 H 0.216      
20 H 0.216      
21 H 0.220      
22 H 0.216      
23 H 0.216      


Electric dipole moments


Electric Quadrupole moment
Quadrupole components in D Å


Polarizabilities
Components of the polarizability tensor.
Units are Å3 (Angstrom cubed)
Change units.
  x y z
x 0.000 0.000 0.000
y 0.000 0.000 0.000
z 0.000 0.000 0.000


<r2> (average value of r2) Å2
<r2> 0.000
(<r2>)1/2 0.000