return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H14 (Butane, 2,3-dimethyl-)

using model chemistry: MP2=FULL/6-311G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2H 1Ag
Energy calculated at MP2=FULL/6-311G*
 hartrees
Energy at 0K-236.361725
Energy at 298.15K-236.376965
HF Energy-235.402963
Nuclear repulsion energy263.282387
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-311G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
4/u)
Dep P Dep U
1 Ag 3183 3015 0.00      
2 Ag 3154 2987 0.00      
3 Ag 3073 2911 0.00      
4 Ag 3039 2878 0.00      
5 Ag 1572 1488 0.00      
6 Ag 1540 1458 0.00      
7 Ag 1456 1379 0.00      
8 Ag 1404 1330 0.00      
9 Ag 1241 1175 0.00      
10 Ag 1219 1155 0.00      
11 Ag 987 934 0.00      
12 Ag 781 740 0.00      
13 Ag 511 484 0.00      
14 Ag 410 389 0.00      
15 Ag 244 231 0.00      
16 Au 3183 3015 48.09      
17 Au 3149 2982 0.27      
18 Au 3069 2907 40.00      
19 Au 1550 1468 6.31      
20 Au 1516 1436 2.70      
21 Au 1437 1361 19.91      
22 Au 1365 1293 1.36      
23 Au 1126 1067 1.48      
24 Au 997 944 0.94      
25 Au 946 896 2.60      
26 Au 329 312 0.00      
27 Au 196 185 0.00      
28 Au 68 64 0.00      
29 Bg 3169 3001 0.00      
30 Bg 3149 2982 0.00      
31 Bg 3068 2905 0.00      
32 Bg 1527 1446 0.00      
33 Bg 1526 1445 0.00      
34 Bg 1434 1358 0.00      
35 Bg 1383 1310 0.00      
36 Bg 1209 1145 0.00      
37 Bg 989 936 0.00      
38 Bg 941 891 0.00      
39 Bg 440 416 0.00      
40 Bg 197 186 0.00      
41 Bu 3171 3004 65.96      
42 Bu 3155 2988 125.40      
43 Bu 3071 2908 63.09      
44 Bu 3053 2892 29.20      
45 Bu 1550 1468 37.93      
46 Bu 1540 1459 13.78      
47 Bu 1450 1373 23.93      
48 Bu 1327 1257 2.94      
49 Bu 1203 1139 6.67      
50 Bu 1016 962 6.75      
51 Bu 904 857 2.47      
52 Bu 422 400 0.03      
53 Bu 358 339 0.13      
54 Bu 225 214 0.03      

Unscaled Zero Point Vibrational Energy (zpe) 42109.4 cm-1
Scaled (by 0.9471) Zero Point Vibrational Energy (zpe) 39881.9 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2=FULL/6-311G*
ABC
0.14103 0.09736 0.06312

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2=FULL/6-311G*

Point Group is C2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.770 0.000
C2 0.000 -0.770 0.000
H3 -1.052 1.093 0.000
H4 1.052 -1.093 0.000
C5 0.673 1.342 1.249
C6 0.673 1.342 -1.249
C7 -0.673 -1.342 1.249
C8 -0.673 -1.342 -1.249
H9 1.695 0.960 1.342
H10 1.695 0.960 -1.342
H11 -1.695 -0.960 1.342
H12 -1.695 -0.960 -1.342
H13 0.729 2.432 1.190
H14 0.134 1.092 2.164
H15 0.729 2.432 -1.190
H16 0.134 1.092 -2.164
H17 -0.729 -2.432 1.190
H18 -0.134 -1.092 2.164
H19 -0.729 -2.432 -1.190
H20 -0.134 -1.092 -2.164

Atom - Atom Distances (Å)
  C1 C2 H3 H4 C5 C6 C7 C8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20
C11.53901.10082.13921.52961.52962.54352.54352.17042.17042.76872.76872.17092.19242.17092.19243.49272.85783.49272.8578
C21.53902.13921.10082.54352.54351.52961.52962.76872.76872.17042.17043.49272.85783.49272.85782.17092.19242.17092.1924
H31.10082.13923.03442.14392.14392.76262.76263.06043.06042.53572.53572.52652.46822.52652.46823.73483.20953.73483.2095
H42.13921.10083.03442.76262.76262.14392.14392.53572.53573.06043.06043.73483.20953.73483.20952.52652.46822.52652.4682
C51.52962.54352.14392.76262.49793.00163.90501.09552.81123.30364.19721.09341.09112.67263.46464.02622.72234.70714.2689
C61.52962.54352.14392.76262.49793.90503.00162.81121.09554.19723.30362.67263.46461.09341.09114.70714.26894.02622.7223
C72.54351.52962.76262.14393.00163.90502.49793.30364.19721.09552.81124.02622.72234.70714.26891.09341.09112.67263.4646
C82.54351.52962.76262.14393.90503.00162.49794.19723.30362.81121.09554.70714.26894.02622.72232.67263.46461.09341.0911
H92.17042.76873.06042.53571.09552.81123.30364.19722.68333.89674.73121.76711.76963.08403.84024.17242.86964.87824.4554
H102.17042.76873.06042.53572.81121.09554.19723.30362.68334.73123.89673.08403.84021.76711.76964.87824.45544.17242.8696
H112.76872.17042.53573.06043.30364.19721.09552.81123.89674.73122.68334.17242.86964.87824.45541.76711.76963.08403.8402
H122.76872.17042.53573.06044.19723.30362.81121.09554.73123.89672.68334.87824.45544.17242.86963.08403.84021.76711.7696
H132.17093.49272.52653.73481.09342.67264.02624.70711.76713.08404.17244.87821.76052.38083.66145.07813.75665.60854.9415
H142.19242.85782.46823.20951.09113.46462.72234.26891.76963.84022.86964.45541.76053.66144.32893.75662.20004.94154.8558
H152.17093.49272.52653.73482.67261.09344.70714.02623.08401.76714.87824.17242.38083.66141.76055.60854.94155.07813.7566
H162.19242.85782.46823.20953.46461.09114.26892.72233.84021.76964.45542.86963.66144.32891.76054.94154.85583.75662.2000
H173.49272.17093.73482.52654.02624.70711.09342.67264.17244.87821.76713.08405.07813.75665.60854.94151.76052.38083.6614
H182.85782.19243.20952.46822.72234.26891.09113.46462.86964.45541.76963.84023.75662.20004.94154.85581.76053.66144.3289
H193.49272.17093.73482.52654.70714.02622.67261.09344.87824.17243.08401.76715.60854.94155.07813.75662.38083.66141.7605
H202.85782.19243.20952.46824.26892.72233.46461.09114.45542.86963.84021.76964.94154.85583.75662.20003.66144.32891.7605

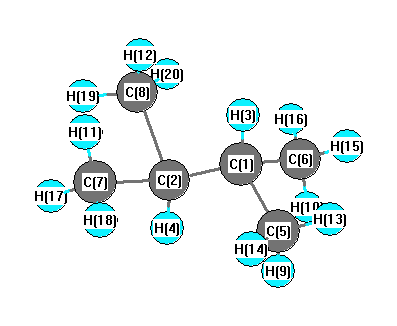
picture of Butane, 2,3-dimethyl- state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 H4 107.096 C1 C2 C7 111.968
C1 C2 C8 111.968 C1 C5 H9 110.446
C1 C5 H13 110.617 C1 C5 H14 112.488
C1 C6 H10 110.446 C1 C6 H15 110.617
C1 C6 H16 112.488 C2 C1 H3 107.096
C2 C1 C5 111.968 C2 C1 C6 111.968
C2 C7 H11 110.446 C2 C7 H17 110.617
C2 C7 H18 112.488 C2 C8 H12 110.446
C2 C8 H19 110.617 C2 C8 H20 112.488
H3 C1 C5 108.077 H3 C1 C6 108.077
H4 C2 C7 108.077 H4 C2 C8 108.077
C5 C1 C6 109.478 C7 C2 C8 109.478
H9 C5 H13 107.664 H9 C5 H14 108.051
H10 C6 H15 107.664 H10 C6 H16 108.051
H11 C7 H17 107.664 H11 C7 H18 108.051
H12 C8 H19 107.664 H12 C8 H20 108.051
H13 C5 H14 107.392 H15 C6 H16 107.392
H17 C7 H18 107.392 H19 C8 H20 107.392
Electronic energy levels

Electronic state

Charges, Dipole, Quadrupole and Polarizability