return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C12H10N2 (azobenzene)

using model chemistry: MP2=FULL/3-21G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2H 1AG
Energy calculated at MP2=FULL/3-21G*
 hartrees
Energy at 0K-567.190733
Energy at 298.15K-567.202018
HF Energy-565.889657
Nuclear repulsion energy741.671979
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/3-21G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3237 3069 0.00      
2 Ag 3222 3055 0.00      
3 Ag 3211 3044 0.00      
4 Ag 3201 3034 0.00      
5 Ag 3190 3025 0.00      
6 Ag 1598 1515 0.00      
7 Ag 1587 1504 0.00      
8 Ag 1523 1444 0.00      
9 Ag 1502 1424 0.00      
10 Ag 1382 1310 0.00      
11 Ag 1337 1268 0.00      
12 Ag 1242 1178 0.00      
13 Ag 1236 1171 0.00      
14 Ag 1156 1096 0.00      
15 Ag 1130 1072 0.00      
16 Ag 1101 1043 0.00      
17 Ag 1049 995 0.00      
18 Ag 1016 963 0.00      
19 Ag 889 843 0.00      
20 Ag 696 660 0.00      
21 Ag 649 615 0.00      
22 Ag 297 282 0.00      
23 Ag 221 210 0.00      
24 Au 957 907 1.96      
25 Au 933 884 0.09      
26 Au 916 868 11.86      
27 Au 855 811 0.01      
28 Au 773 732 135.27      
29 Au 685 649 48.96      
30 Au 550 521 16.01      
31 Au 422 400 0.01      
32 Au 307 291 0.46      
33 Au 62 59 1.36      
34 Au 32 30 0.04      
35 Bg 957 907 0.00      
36 Bg 932 884 0.00      
37 Bg 913 866 0.00      
38 Bg 856 812 0.00      
39 Bg 759 719 0.00      
40 Bg 673 638 0.00      
41 Bg 486 461 0.00      
42 Bg 425 402 0.00      
43 Bg 254 241 0.00      
44 Bg 116 110 0.00      
45 Bu 3237 3069 5.85      
46 Bu 3222 3055 26.47      
47 Bu 3211 3044 26.14      
48 Bu 3201 3034 11.85      
49 Bu 3191 3025 0.46      
50 Bu 1597 1514 2.01      
51 Bu 1586 1503 6.33      
52 Bu 1525 1446 30.43      
53 Bu 1498 1420 13.41      
54 Bu 1373 1302 6.26      
55 Bu 1334 1265 5.01      
56 Bu 1243 1178 2.22      
57 Bu 1235 1171 0.45      
58 Bu 1179 1118 35.31      
59 Bu 1106 1049 9.01      
60 Bu 1047 993 25.66      
61 Bu 1021 968 0.18      
62 Bu 813 771 0.09      
63 Bu 654 620 0.09      
64 Bu 558 529 2.79      
65 Bu 523 495 14.24      
66 Bu 84 79 1.66      

Unscaled Zero Point Vibrational Energy (zpe) 41483.1 cm-1
Scaled (by 0.948) Zero Point Vibrational Energy (zpe) 39326.0 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2=FULL/3-21G*
ABC
0.08962 0.00952 0.00861

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2=FULL/3-21G*

Point Group is C2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
N1 -0.033 0.663 0.000
N2 0.033 -0.663 0.000
C3 1.284 1.283 0.000
C4 -1.284 -1.283 0.000
C5 1.284 2.689 0.000
C6 -1.284 -2.689 0.000
C7 2.500 0.571 0.000
C8 -2.500 -0.571 0.000
C9 2.500 3.391 0.000
C10 -2.500 -3.391 0.000
C11 3.712 1.274 0.000
C12 -3.712 -1.274 0.000
C13 3.716 2.684 0.000
C14 -3.716 -2.684 0.000
H15 0.328 3.206 0.000
H16 -0.328 -3.206 0.000
H17 2.466 -0.513 0.000
H18 -2.466 0.513 0.000
H19 2.500 4.477 0.000
H20 -2.500 -4.477 0.000
H21 4.652 0.729 0.000
H22 -4.652 -0.729 0.000
H23 4.659 3.225 0.000
H24 -4.659 -3.225 0.000

Atom - Atom Distances (Å)
  N1 N2 C3 C4 C5 C6 C7 C8 C9 C10 C11 C12 C13 C14 H15 H16 H17 H18 H19 H20 H21 H22 H23 H24
N11.32861.45482.31402.41583.57842.53432.75903.72184.74603.79384.15814.25904.97782.56813.88092.76202.43824.57795.70204.68524.82485.34546.0435
N21.32862.31401.45483.57842.41582.75902.53434.74603.72184.15813.79384.97784.25903.88092.56812.43822.76205.70204.57794.82484.68526.04355.3454
C31.45482.31403.63001.40594.72971.40954.21362.43336.01342.42825.61182.80756.38292.14724.76992.15063.82813.41776.89173.41386.26753.89417.4591
C42.31401.45483.63004.72971.40594.21361.40956.01342.43335.61182.42826.38292.80754.76992.14723.82812.15066.89173.41776.26753.41387.45913.8941
C52.41583.57841.40594.72975.95962.44254.99451.40417.16102.81046.37652.43267.34001.08646.11163.41364.33562.16248.10373.89726.84973.41778.3841
C63.57842.41584.72971.40595.95964.99452.44257.16101.40416.37652.81047.34002.43266.11161.08644.33563.41368.10372.16246.84973.89728.38413.4177
C72.53432.75901.40954.21362.44254.99455.12882.81976.37931.40086.48002.43857.01723.41474.71861.08464.96663.90617.10512.15797.26933.42128.1033
C82.75902.53434.21361.40954.99452.44255.12886.37932.81976.48001.40087.01722.43854.71863.41474.96661.08467.10513.90617.26932.15798.10333.4212
C93.72184.74602.43336.01341.40417.16102.81976.37938.42532.43917.76811.40658.69202.17967.17753.90395.73961.08659.32203.42298.25372.16569.7477
C104.74603.72186.01342.43337.16101.40416.37932.81978.42537.76812.43918.69201.40657.17752.17965.73963.90399.32201.08658.25373.42299.74772.1656
C113.79384.15812.42825.61182.81046.37651.40086.48002.43917.76817.84861.41068.41703.89646.03252.17826.22463.42498.46511.08688.60042.16889.5032
C124.15813.79385.61182.42826.37652.81046.48001.40087.76812.43917.84868.41701.41066.03253.89646.22462.17828.46513.42498.60041.08689.50322.1688
C134.25904.97782.80756.38292.43267.34002.43857.01721.40658.69201.41068.41709.16903.42817.14543.43326.55282.16659.48312.16789.03791.086710.2503
C144.97784.25906.38292.80757.34002.43267.01722.43858.69201.40658.41701.41069.16907.14543.42816.55283.43329.48312.16659.03792.167810.25031.0867
H152.56813.88092.14724.76991.08646.11163.41474.71862.17967.17753.89646.03253.42817.14546.44574.28993.88092.51628.18724.98326.34734.33118.1382
H163.88092.56814.76992.14726.11161.08644.71863.41477.17752.17966.03253.89647.14543.42816.44573.88094.28998.18722.51626.34734.98328.13824.3311
H172.76202.43822.15063.82813.41364.33561.08464.96663.90395.73962.17826.22463.43326.55284.28993.88095.03804.99036.35412.51427.12164.33377.6240
H182.43822.76203.82812.15064.33563.41364.96661.08465.73963.90396.22462.17826.55283.43323.88094.28995.03806.35414.99037.12162.51427.62404.3337
H194.57795.70203.41776.89172.16248.10373.90617.10511.08659.32203.42498.46512.16659.48312.51628.18724.99036.354110.25554.32218.84612.496310.5152
H205.70204.57796.89173.41778.10372.16247.10513.90619.32201.08658.46513.42499.48312.16658.18722.51626.35414.990310.25558.84614.322110.51522.4963
H214.68524.82483.41386.26753.89726.84972.15797.26933.42298.25371.08688.60042.16789.03794.98326.34732.51427.12164.32218.84619.41782.495710.1160
H224.82484.68526.26753.41386.84973.89727.26932.15798.25373.42298.60041.08689.03792.16786.34734.98327.12162.51428.84614.32219.417810.11602.4957
H235.34546.04353.89417.45913.41778.38413.42128.10332.16569.74772.16889.50321.086710.25034.33118.13824.33377.62402.496310.51522.495710.116011.3327
H246.04355.34547.45913.89418.38413.41778.10333.42129.74772.16569.50322.168810.25031.08678.13824.33117.62404.333710.51522.496310.11602.495711.3327

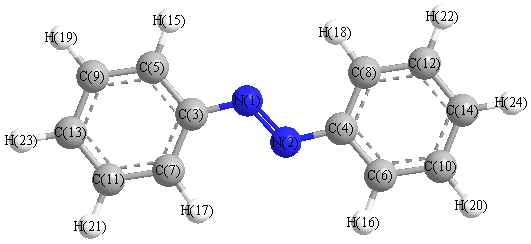
picture of azobenzene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
N1 N2 C4 112.397 N1 C3 C5 115.216
N1 C3 C7 124.442 N2 N1 C3 112.397
N2 C4 C6 115.216 N2 C4 C8 124.442
C3 C5 C9 119.982 C3 C5 H15 118.411
C3 C7 C11 119.538 C3 C7 H17 118.560
C4 C6 C10 119.982 C4 C6 H16 118.411
C4 C8 C12 119.538 C4 C8 H18 118.560
C5 C3 C7 120.342 C5 C9 C13 119.883
C5 C9 H19 119.968 C6 C4 C8 120.342
C6 C10 C14 119.883 C6 C10 H20 119.968
C7 C11 C13 120.301 C7 C11 H21 119.796
C8 C12 C14 120.301 C8 C12 H22 119.796
C9 C5 H15 121.607 C9 C13 C11 119.953
C9 C13 H23 120.048 C10 C6 H16 121.607
C10 C14 C12 119.953 C10 C14 H24 120.048
C11 C7 H17 121.902 C11 C13 H23 119.999
C12 C8 H18 121.902 C12 C14 H24 119.999
C13 C9 H19 120.148 C13 C11 H21 119.902
C14 C10 H20 120.148 C14 C12 H22 119.902
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability