Jump to
S1C2
Energy calculated at MP2/3-21G*
| | hartrees |
|---|
| Energy at 0K | -309.168239 |
| Energy at 298.15K | -309.183834 |
| HF Energy | -308.498080 |
| Nuclear repulsion energy | 310.383057 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2/3-21G*
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3159 |
3006 |
39.02 |
|
|
|
| 2 |
A1 |
3111 |
2960 |
25.58 |
|
|
|
| 3 |
A1 |
3082 |
2932 |
10.60 |
|
|
|
| 4 |
A1 |
3021 |
2874 |
61.88 |
|
|
|
| 5 |
A1 |
1634 |
1555 |
0.00 |
|
|
|
| 6 |
A1 |
1607 |
1529 |
6.89 |
|
|
|
| 7 |
A1 |
1595 |
1518 |
2.35 |
|
|
|
| 8 |
A1 |
1501 |
1428 |
1.34 |
|
|
|
| 9 |
A1 |
1482 |
1410 |
3.10 |
|
|
|
| 10 |
A1 |
1394 |
1326 |
0.01 |
|
|
|
| 11 |
A1 |
1193 |
1135 |
0.04 |
|
|
|
| 12 |
A1 |
1045 |
994 |
0.34 |
|
|
|
| 13 |
A1 |
943 |
897 |
3.27 |
|
|
|
| 14 |
A1 |
937 |
891 |
16.61 |
|
|
|
| 15 |
A1 |
429 |
408 |
0.89 |
|
|
|
| 16 |
A1 |
317 |
301 |
0.09 |
|
|
|
| 17 |
A1 |
100 |
95 |
0.22 |
|
|
|
| 18 |
A2 |
3167 |
3013 |
0.00 |
|
|
|
| 19 |
A2 |
3142 |
2989 |
0.00 |
|
|
|
| 20 |
A2 |
3053 |
2904 |
0.00 |
|
|
|
| 21 |
A2 |
1605 |
1527 |
0.00 |
|
|
|
| 22 |
A2 |
1381 |
1314 |
0.00 |
|
|
|
| 23 |
A2 |
1321 |
1257 |
0.00 |
|
|
|
| 24 |
A2 |
1213 |
1154 |
0.00 |
|
|
|
| 25 |
A2 |
955 |
909 |
0.00 |
|
|
|
| 26 |
A2 |
807 |
768 |
0.00 |
|
|
|
| 27 |
A2 |
251 |
239 |
0.00 |
|
|
|
| 28 |
A2 |
138 |
131 |
0.00 |
|
|
|
| 29 |
A2 |
80 |
76 |
0.00 |
|
|
|
| 30 |
B1 |
3167 |
3013 |
93.57 |
|
|
|
| 31 |
B1 |
3142 |
2989 |
4.48 |
|
|
|
| 32 |
B1 |
3054 |
2905 |
95.53 |
|
|
|
| 33 |
B1 |
1605 |
1527 |
14.99 |
|
|
|
| 34 |
B1 |
1381 |
1314 |
0.08 |
|
|
|
| 35 |
B1 |
1321 |
1257 |
0.47 |
|
|
|
| 36 |
B1 |
1238 |
1178 |
3.78 |
|
|
|
| 37 |
B1 |
968 |
921 |
3.49 |
|
|
|
| 38 |
B1 |
807 |
768 |
5.11 |
|
|
|
| 39 |
B1 |
250 |
238 |
0.09 |
|
|
|
| 40 |
B1 |
161 |
153 |
7.08 |
|
|
|
| 41 |
B1 |
49 |
47 |
0.52 |
|
|
|
| 42 |
B2 |
3159 |
3006 |
15.15 |
|
|
|
| 43 |
B2 |
3111 |
2959 |
2.94 |
|
|
|
| 44 |
B2 |
3082 |
2932 |
28.65 |
|
|
|
| 45 |
B2 |
3017 |
2870 |
7.14 |
|
|
|
| 46 |
B2 |
1620 |
1541 |
9.49 |
|
|
|
| 47 |
B2 |
1606 |
1528 |
0.58 |
|
|
|
| 48 |
B2 |
1594 |
1516 |
2.70 |
|
|
|
| 49 |
B2 |
1496 |
1423 |
9.69 |
|
|
|
| 50 |
B2 |
1436 |
1366 |
37.80 |
|
|
|
| 51 |
B2 |
1377 |
1310 |
21.61 |
|
|
|
| 52 |
B2 |
1160 |
1104 |
6.01 |
|
|
|
| 53 |
B2 |
1109 |
1055 |
145.66 |
|
|
|
| 54 |
B2 |
1035 |
985 |
0.01 |
|
|
|
| 55 |
B2 |
906 |
862 |
3.92 |
|
|
|
| 56 |
B2 |
505 |
480 |
7.70 |
|
|
|
| 57 |
B2 |
249 |
237 |
2.09 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43633.1 cm
-1
Scaled (by 0.9513) Zero Point Vibrational Energy (zpe) 41508.2 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2/3-21G*
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.386 |
| C2 |
0.000 |
1.218 |
-0.437 |
| C3 |
0.000 |
-1.218 |
-0.437 |
| C4 |
0.000 |
2.401 |
0.542 |
| C5 |
0.000 |
-2.401 |
0.542 |
| C6 |
0.000 |
3.759 |
-0.201 |
| C7 |
0.000 |
-3.759 |
-0.201 |
| H8 |
0.891 |
1.254 |
-1.084 |
| H9 |
-0.891 |
1.254 |
-1.084 |
| H10 |
-0.891 |
-1.254 |
-1.084 |
| H11 |
0.891 |
-1.254 |
-1.084 |
| H12 |
0.884 |
2.312 |
1.181 |
| H13 |
-0.884 |
2.312 |
1.181 |
| H14 |
-0.884 |
-2.312 |
1.181 |
| H15 |
0.884 |
-2.312 |
1.181 |
| H16 |
0.000 |
4.591 |
0.510 |
| H17 |
-0.889 |
3.850 |
-0.836 |
| H18 |
0.889 |
3.850 |
-0.836 |
| H19 |
0.000 |
-4.591 |
0.510 |
| H20 |
0.889 |
-3.850 |
-0.836 |
| H21 |
-0.889 |
-3.850 |
-0.836 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4695 | 1.4695 | 2.4058 | 2.4058 | 3.8046 | 3.8046 | 2.1274 | 2.1274 | 2.1274 | 2.1274 | 2.6003 | 2.6003 | 2.6003 | 2.6003 | 4.5926 | 4.1357 | 4.1357 | 4.5926 | 4.1357 | 4.1357 |
C2 | 1.4695 | | 2.4358 | 1.5352 | 3.7486 | 2.5521 | 4.9826 | 1.1016 | 1.1016 | 2.7063 | 2.7063 | 2.1442 | 2.1442 | 3.9827 | 3.9827 | 3.5034 | 2.8065 | 2.8065 | 5.8855 | 5.1606 | 5.1606 | C3 | 1.4695 | 2.4358 | | 3.7486 | 1.5352 | 4.9826 | 2.5521 | 2.7063 | 2.7063 | 1.1016 | 1.1016 | 3.9827 | 3.9827 | 2.1442 | 2.1442 | 5.8855 | 5.1606 | 5.1606 | 3.5034 | 2.8065 | 2.8065 | C4 | 2.4058 | 1.5352 | 3.7486 | | 4.8015 | 1.5484 | 6.2045 | 2.1795 | 2.1795 | 4.0983 | 4.0983 | 1.0948 | 1.0948 | 4.8377 | 4.8377 | 2.1904 | 2.1884 | 2.1884 | 6.9917 | 6.4621 | 6.4621 | C5 | 2.4058 | 3.7486 | 1.5352 | 4.8015 | | 6.2045 | 1.5484 | 4.0983 | 4.0983 | 2.1795 | 2.1795 | 4.8377 | 4.8377 | 1.0948 | 1.0948 | 6.9917 | 6.4621 | 6.4621 | 2.1904 | 2.1884 | 2.1884 | C6 | 3.8046 | 2.5521 | 4.9826 | 1.5484 | 6.2045 | | 7.5182 | 2.8010 | 2.8010 | 5.1679 | 5.1679 | 2.1879 | 2.1879 | 6.2893 | 6.2893 | 1.0948 | 1.0959 | 1.0959 | 8.3802 | 7.6870 | 7.6870 | C7 | 3.8046 | 4.9826 | 2.5521 | 6.2045 | 1.5484 | 7.5182 | | 5.1679 | 5.1679 | 2.8010 | 2.8010 | 6.2893 | 6.2893 | 2.1879 | 2.1879 | 8.3802 | 7.6870 | 7.6870 | 1.0948 | 1.0959 | 1.0959 | H8 | 2.1274 | 1.1016 | 2.7063 | 2.1795 | 4.0983 | 2.8010 | 5.1679 | | 1.7818 | 3.0771 | 2.5087 | 2.4998 | 3.0660 | 4.5828 | 4.2250 | 3.8036 | 3.1567 | 2.6073 | 6.1239 | 5.1103 | 5.4112 | H9 | 2.1274 | 1.1016 | 2.7063 | 2.1795 | 4.0983 | 2.8010 | 5.1679 | 1.7818 | | 2.5087 | 3.0771 | 3.0660 | 2.4998 | 4.2250 | 4.5828 | 3.8036 | 2.6073 | 3.1567 | 6.1239 | 5.4112 | 5.1103 | H10 | 2.1274 | 2.7063 | 1.1016 | 4.0983 | 2.1795 | 5.1679 | 2.8010 | 3.0771 | 2.5087 | | 1.7818 | 4.5828 | 4.2250 | 2.4998 | 3.0660 | 6.1239 | 5.1103 | 5.4112 | 3.8036 | 3.1567 | 2.6073 | H11 | 2.1274 | 2.7063 | 1.1016 | 4.0983 | 2.1795 | 5.1679 | 2.8010 | 2.5087 | 3.0771 | 1.7818 | | 4.2250 | 4.5828 | 3.0660 | 2.4998 | 6.1239 | 5.4112 | 5.1103 | 3.8036 | 2.6073 | 3.1567 | H12 | 2.6003 | 2.1442 | 3.9827 | 1.0948 | 4.8377 | 2.1879 | 6.2893 | 2.4998 | 3.0660 | 4.5828 | 4.2250 | | 1.7686 | 4.9512 | 4.6245 | 2.5345 | 3.0948 | 2.5366 | 6.9918 | 6.4840 | 6.7220 | H13 | 2.6003 | 2.1442 | 3.9827 | 1.0948 | 4.8377 | 2.1879 | 6.2893 | 3.0660 | 2.4998 | 4.2250 | 4.5828 | 1.7686 | | 4.6245 | 4.9512 | 2.5345 | 2.5366 | 3.0948 | 6.9918 | 6.7220 | 6.4840 | H14 | 2.6003 | 3.9827 | 2.1442 | 4.8377 | 1.0948 | 6.2893 | 2.1879 | 4.5828 | 4.2250 | 2.4998 | 3.0660 | 4.9512 | 4.6245 | | 1.7686 | 6.9918 | 6.4840 | 6.7220 | 2.5345 | 3.0948 | 2.5366 | H15 | 2.6003 | 3.9827 | 2.1442 | 4.8377 | 1.0948 | 6.2893 | 2.1879 | 4.2250 | 4.5828 | 3.0660 | 2.4998 | 4.6245 | 4.9512 | 1.7686 | | 6.9918 | 6.7220 | 6.4840 | 2.5345 | 2.5366 | 3.0948 | H16 | 4.5926 | 3.5034 | 5.8855 | 2.1904 | 6.9917 | 1.0948 | 8.3802 | 3.8036 | 3.8036 | 6.1239 | 6.1239 | 2.5345 | 2.5345 | 6.9918 | 6.9918 | | 1.7754 | 1.7754 | 9.1817 | 8.5936 | 8.5936 | H17 | 4.1357 | 2.8065 | 5.1606 | 2.1884 | 6.4621 | 1.0959 | 7.6870 | 3.1567 | 2.6073 | 5.1103 | 5.4112 | 3.0948 | 2.5366 | 6.4840 | 6.7220 | 1.7754 | | 1.7773 | 8.5936 | 7.9023 | 7.6998 | H18 | 4.1357 | 2.8065 | 5.1606 | 2.1884 | 6.4621 | 1.0959 | 7.6870 | 2.6073 | 3.1567 | 5.4112 | 5.1103 | 2.5366 | 3.0948 | 6.7220 | 6.4840 | 1.7754 | 1.7773 | | 8.5936 | 7.6998 | 7.9023 | H19 | 4.5926 | 5.8855 | 3.5034 | 6.9917 | 2.1904 | 8.3802 | 1.0948 | 6.1239 | 6.1239 | 3.8036 | 3.8036 | 6.9918 | 6.9918 | 2.5345 | 2.5345 | 9.1817 | 8.5936 | 8.5936 | | 1.7754 | 1.7754 | H20 | 4.1357 | 5.1606 | 2.8065 | 6.4621 | 2.1884 | 7.6870 | 1.0959 | 5.1103 | 5.4112 | 3.1567 | 2.6073 | 6.4840 | 6.7220 | 3.0948 | 2.5366 | 8.5936 | 7.9023 | 7.6998 | 1.7754 | | 1.7773 | H21 | 4.1357 | 5.1606 | 2.8065 | 6.4621 | 2.1884 | 7.6870 | 1.0959 | 5.4112 | 5.1103 | 2.6073 | 3.1567 | 6.7220 | 6.4840 | 2.5366 | 3.0948 | 8.5936 | 7.6998 | 7.9023 | 1.7754 | 1.7773 | |
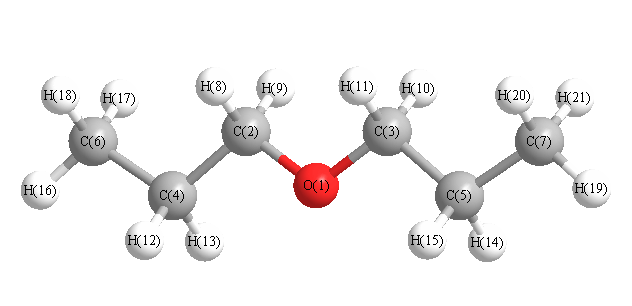 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
106.369 |
|
O1 |
C2 |
H8 |
110.857 |
| O1 |
C2 |
H9 |
110.857 |
|
O1 |
C3 |
C5 |
106.369 |
| O1 |
C3 |
H10 |
110.857 |
|
O1 |
C3 |
H11 |
110.857 |
| C2 |
O1 |
C3 |
111.945 |
|
C2 |
C4 |
C6 |
111.712 |
| C2 |
C4 |
H12 |
108.060 |
|
C2 |
C4 |
H13 |
108.060 |
| C3 |
C5 |
C7 |
111.712 |
|
C3 |
C5 |
H14 |
108.060 |
| C3 |
C5 |
H15 |
108.060 |
|
C4 |
C2 |
H8 |
110.416 |
| C4 |
C2 |
H9 |
110.416 |
|
C4 |
C6 |
H16 |
110.761 |
| C4 |
C6 |
H17 |
110.534 |
|
C4 |
C6 |
H18 |
110.534 |
| C5 |
C3 |
H10 |
110.416 |
|
C5 |
C3 |
H11 |
110.416 |
| C5 |
C7 |
H19 |
110.761 |
|
C5 |
C7 |
H20 |
110.534 |
| C5 |
C7 |
H21 |
110.534 |
|
C6 |
C4 |
H12 |
110.560 |
| C6 |
C4 |
H13 |
110.560 |
|
C7 |
C5 |
H14 |
110.560 |
| C7 |
C5 |
H15 |
110.560 |
|
H8 |
C2 |
H9 |
107.946 |
| H10 |
C3 |
H11 |
107.946 |
|
H12 |
C4 |
H13 |
107.751 |
| H14 |
C5 |
H15 |
107.751 |
|
H16 |
C6 |
H17 |
108.281 |
| H16 |
C6 |
H18 |
108.281 |
|
H17 |
C6 |
H18 |
108.365 |
| H19 |
C7 |
H20 |
108.281 |
|
H19 |
C7 |
H21 |
108.281 |
| H20 |
C7 |
H21 |
108.365 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at MP2/3-21G*
| | hartrees |
|---|
| Energy at 0K | -309.171663 |
| Energy at 298.15K | -309.187572 |
| HF Energy | -308.500076 |
| Nuclear repulsion energy | 323.581369 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2/3-21G*
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3196 |
3041 |
2.84 |
|
|
|
| 2 |
A |
3158 |
3004 |
53.68 |
|
|
|
| 3 |
A |
3141 |
2988 |
0.04 |
|
|
|
| 4 |
A |
3097 |
2946 |
3.16 |
|
|
|
| 5 |
A |
3088 |
2937 |
4.47 |
|
|
|
| 6 |
A |
3062 |
2913 |
0.76 |
|
|
|
| 7 |
A |
3027 |
2880 |
70.59 |
|
|
|
| 8 |
A |
1629 |
1550 |
0.70 |
|
|
|
| 9 |
A |
1618 |
1539 |
5.00 |
|
|
|
| 10 |
A |
1597 |
1519 |
9.41 |
|
|
|
| 11 |
A |
1578 |
1501 |
0.77 |
|
|
|
| 12 |
A |
1497 |
1424 |
6.35 |
|
|
|
| 13 |
A |
1470 |
1398 |
1.39 |
|
|
|
| 14 |
A |
1438 |
1368 |
0.05 |
|
|
|
| 15 |
A |
1371 |
1304 |
0.24 |
|
|
|
| 16 |
A |
1304 |
1240 |
0.13 |
|
|
|
| 17 |
A |
1215 |
1156 |
1.14 |
|
|
|
| 18 |
A |
1169 |
1112 |
6.67 |
|
|
|
| 19 |
A |
1068 |
1016 |
1.74 |
|
|
|
| 20 |
A |
983 |
935 |
2.22 |
|
|
|
| 21 |
A |
927 |
882 |
8.82 |
|
|
|
| 22 |
A |
896 |
852 |
0.64 |
|
|
|
| 23 |
A |
772 |
734 |
2.14 |
|
|
|
| 24 |
A |
484 |
460 |
0.30 |
|
|
|
| 25 |
A |
352 |
335 |
0.93 |
|
|
|
| 26 |
A |
280 |
267 |
1.11 |
|
|
|
| 27 |
A |
170 |
162 |
0.06 |
|
|
|
| 28 |
A |
125 |
119 |
0.00 |
|
|
|
| 29 |
A |
51 |
49 |
0.00 |
|
|
|
| 30 |
B |
3196 |
3040 |
28.59 |
|
|
|
| 31 |
B |
3158 |
3004 |
27.43 |
|
|
|
| 32 |
B |
3141 |
2988 |
21.93 |
|
|
|
| 33 |
B |
3097 |
2946 |
51.53 |
|
|
|
| 34 |
B |
3088 |
2937 |
41.73 |
|
|
|
| 35 |
B |
3062 |
2913 |
85.12 |
|
|
|
| 36 |
B |
3023 |
2875 |
4.73 |
|
|
|
| 37 |
B |
1617 |
1538 |
5.53 |
|
|
|
| 38 |
B |
1612 |
1534 |
8.39 |
|
|
|
| 39 |
B |
1597 |
1519 |
4.09 |
|
|
|
| 40 |
B |
1578 |
1501 |
5.70 |
|
|
|
| 41 |
B |
1483 |
1411 |
16.52 |
|
|
|
| 42 |
B |
1438 |
1368 |
2.79 |
|
|
|
| 43 |
B |
1424 |
1355 |
53.27 |
|
|
|
| 44 |
B |
1361 |
1295 |
0.55 |
|
|
|
| 45 |
B |
1302 |
1238 |
2.87 |
|
|
|
| 46 |
B |
1222 |
1162 |
3.86 |
|
|
|
| 47 |
B |
1161 |
1105 |
2.82 |
|
|
|
| 48 |
B |
1102 |
1048 |
119.22 |
|
|
|
| 49 |
B |
1035 |
985 |
43.15 |
|
|
|
| 50 |
B |
982 |
935 |
0.29 |
|
|
|
| 51 |
B |
876 |
834 |
0.57 |
|
|
|
| 52 |
B |
820 |
781 |
6.24 |
|
|
|
| 53 |
B |
504 |
480 |
1.29 |
|
|
|
| 54 |
B |
330 |
314 |
1.83 |
|
|
|
| 55 |
B |
252 |
239 |
6.48 |
|
|
|
| 56 |
B |
183 |
175 |
4.96 |
|
|
|
| 57 |
B |
67 |
64 |
1.96 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43736.8 cm
-1
Scaled (by 0.9513) Zero Point Vibrational Energy (zpe) 41606.8 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2/3-21G*
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.122 |
| C2 |
0.040 |
1.222 |
0.942 |
| C3 |
-0.040 |
-1.222 |
0.942 |
| C4 |
0.000 |
2.393 |
-0.052 |
| C5 |
0.000 |
-2.393 |
-0.052 |
| C6 |
-1.287 |
2.338 |
-0.910 |
| C7 |
1.287 |
-2.338 |
-0.910 |
| H8 |
-0.829 |
1.263 |
1.617 |
| H9 |
0.955 |
1.247 |
1.554 |
| H10 |
0.829 |
-1.263 |
1.617 |
| H11 |
-0.955 |
-1.247 |
1.554 |
| H12 |
0.881 |
2.317 |
-0.699 |
| H13 |
0.060 |
3.339 |
0.501 |
| H14 |
-0.881 |
-2.317 |
-0.699 |
| H15 |
-0.060 |
-3.339 |
0.501 |
| H16 |
-1.284 |
3.117 |
-1.679 |
| H17 |
-1.344 |
1.355 |
-1.383 |
| H18 |
-2.171 |
2.475 |
-0.277 |
| H19 |
1.284 |
-3.117 |
-1.679 |
| H20 |
1.344 |
-1.355 |
-1.383 |
| H21 |
2.171 |
-2.475 |
-0.277 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4720 | 1.4720 | 2.3997 | 2.3997 | 2.8612 | 2.8612 | 2.1253 | 2.1250 | 2.1253 | 2.1250 | 2.6111 | 3.3607 | 2.6111 | 3.3607 | 3.8224 | 2.4304 | 3.3169 | 3.8224 | 2.4304 | 3.3169 |
C2 | 1.4720 | | 2.4457 | 1.5368 | 3.7500 | 2.5368 | 4.2021 | 1.1013 | 1.1006 | 2.6939 | 2.7317 | 2.1441 | 2.1622 | 4.0080 | 4.5834 | 3.4950 | 2.7085 | 2.8191 | 5.2199 | 3.7075 | 4.4386 | C3 | 1.4720 | 2.4457 | | 3.7500 | 1.5368 | 4.2021 | 2.5368 | 2.6939 | 2.7317 | 1.1013 | 1.1006 | 4.0080 | 4.5834 | 2.1441 | 2.1622 | 5.2199 | 3.7075 | 4.4386 | 3.4950 | 2.7085 | 2.8191 | C4 | 2.3997 | 1.5368 | 3.7500 | | 4.7867 | 1.5477 | 4.9774 | 2.1794 | 2.1917 | 4.1043 | 4.0920 | 1.0953 | 1.0969 | 4.8352 | 5.7591 | 2.1956 | 2.1573 | 2.1846 | 5.8873 | 4.1983 | 5.3357 | C5 | 2.3997 | 3.7500 | 1.5368 | 4.7867 | | 4.9774 | 1.5477 | 4.1043 | 4.0920 | 2.1794 | 2.1917 | 4.8352 | 5.7591 | 1.0953 | 1.0969 | 5.8873 | 4.1983 | 5.3357 | 2.1956 | 2.1573 | 2.1846 | C6 | 2.8612 | 2.5368 | 4.2021 | 1.5477 | 4.9774 | | 5.3367 | 2.7835 | 3.5048 | 4.8817 | 4.3627 | 2.1779 | 2.1925 | 4.6769 | 5.9764 | 1.0948 | 1.0917 | 1.0963 | 6.0790 | 4.5583 | 5.9602 | C7 | 2.8612 | 4.2021 | 2.5368 | 4.9774 | 1.5477 | 5.3367 | | 4.8817 | 4.3627 | 2.7835 | 3.5048 | 4.6769 | 5.9764 | 2.1779 | 2.1925 | 6.0790 | 4.5583 | 5.9602 | 1.0948 | 1.0917 | 1.0963 | H8 | 2.1253 | 1.1013 | 2.6939 | 2.1794 | 4.1043 | 2.7835 | 4.8817 | | 1.7853 | 3.0228 | 2.5147 | 3.0652 | 2.5186 | 4.2641 | 4.7977 | 3.8085 | 3.0445 | 2.6185 | 5.8753 | 4.5359 | 5.1547 | H9 | 2.1250 | 1.1006 | 2.7317 | 2.1917 | 4.0920 | 3.5048 | 4.3627 | 1.7853 | | 2.5147 | 3.1414 | 2.4946 | 2.5067 | 4.5984 | 4.8136 | 4.3544 | 3.7304 | 3.8253 | 5.4412 | 3.9429 | 4.3234 | H10 | 2.1253 | 2.6939 | 1.1013 | 4.1043 | 2.1794 | 4.8817 | 2.7835 | 3.0228 | 2.5147 | | 1.7853 | 4.2641 | 4.7977 | 3.0652 | 2.5186 | 5.8753 | 4.5359 | 5.1547 | 3.8085 | 3.0445 | 2.6185 | H11 | 2.1250 | 2.7317 | 1.1006 | 4.0920 | 2.1917 | 4.3627 | 3.5048 | 2.5147 | 3.1414 | 1.7853 | | 4.5984 | 4.8136 | 2.4946 | 2.5067 | 5.4412 | 3.9429 | 4.3234 | 4.3544 | 3.7304 | 3.8253 | H12 | 2.6111 | 2.1441 | 4.0080 | 1.0953 | 4.8352 | 2.1779 | 4.6769 | 3.0652 | 2.4946 | 4.2641 | 4.5984 | | 1.7768 | 4.9571 | 5.8574 | 2.5078 | 2.5180 | 3.0851 | 5.5362 | 3.7636 | 4.9808 | H13 | 3.3607 | 2.1622 | 4.5834 | 1.0969 | 5.7591 | 2.1925 | 5.9764 | 2.5186 | 2.5067 | 4.7977 | 4.8136 | 1.7768 | | 5.8574 | 6.6787 | 2.5708 | 3.0745 | 2.5159 | 6.9230 | 5.2180 | 6.2344 | H14 | 2.6111 | 4.0080 | 2.1441 | 4.8352 | 1.0953 | 4.6769 | 2.1779 | 4.2641 | 4.5984 | 3.0652 | 2.4946 | 4.9571 | 5.8574 | | 1.7768 | 5.5362 | 3.7636 | 4.9808 | 2.5078 | 2.5180 | 3.0851 | H15 | 3.3607 | 4.5834 | 2.1622 | 5.7591 | 1.0969 | 5.9764 | 2.1925 | 4.7977 | 4.8136 | 2.5186 | 2.5067 | 5.8574 | 6.6787 | 1.7768 | | 6.9230 | 5.2180 | 6.2344 | 2.5708 | 3.0745 | 2.5159 | H16 | 3.8224 | 3.4950 | 5.2199 | 2.1956 | 5.8873 | 1.0948 | 6.0790 | 3.8085 | 4.3544 | 5.8753 | 5.4412 | 2.5078 | 2.5708 | 5.5362 | 6.9230 | | 1.7876 | 1.7785 | 6.7423 | 5.1955 | 6.7217 | H17 | 2.4304 | 2.7085 | 3.7075 | 2.1573 | 4.1983 | 1.0917 | 4.5583 | 3.0445 | 3.7304 | 4.5359 | 3.9429 | 2.5180 | 3.0745 | 3.7636 | 5.2180 | 1.7876 | | 1.7782 | 5.1955 | 3.8165 | 5.3150 | H18 | 3.3169 | 2.8191 | 4.4386 | 2.1846 | 5.3357 | 1.0963 | 5.9602 | 2.6185 | 3.8253 | 5.1547 | 4.3234 | 3.0851 | 2.5159 | 4.9808 | 6.2344 | 1.7785 | 1.7782 | | 6.7217 | 5.3150 | 6.5855 | H19 | 3.8224 | 5.2199 | 3.4950 | 5.8873 | 2.1956 | 6.0790 | 1.0948 | 5.8753 | 5.4412 | 3.8085 | 4.3544 | 5.5362 | 6.9230 | 2.5078 | 2.5708 | 6.7423 | 5.1955 | 6.7217 | | 1.7876 | 1.7785 | H20 | 2.4304 | 3.7075 | 2.7085 | 4.1983 | 2.1573 | 4.5583 | 1.0917 | 4.5359 | 3.9429 | 3.0445 | 3.7304 | 3.7636 | 5.2180 | 2.5180 | 3.0745 | 5.1955 | 3.8165 | 5.3150 | 1.7876 | | 1.7782 | H21 | 3.3169 | 4.4386 | 2.8191 | 5.3357 | 2.1846 | 5.9602 | 1.0963 | 5.1547 | 4.3234 | 2.6185 | 3.8253 | 4.9808 | 6.2344 | 3.0851 | 2.5159 | 6.7217 | 5.3150 | 6.5855 | 1.7785 | 1.7782 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
105.778 |
|
O1 |
C2 |
H8 |
110.531 |
| O1 |
C2 |
H9 |
110.545 |
|
O1 |
C3 |
C5 |
105.778 |
| O1 |
C3 |
H10 |
110.531 |
|
O1 |
C3 |
H11 |
110.545 |
| C2 |
O1 |
C3 |
112.344 |
|
C2 |
C4 |
C6 |
110.661 |
| C2 |
C4 |
H12 |
107.923 |
|
C2 |
C4 |
H13 |
109.229 |
| C3 |
C5 |
C7 |
110.661 |
|
C3 |
C5 |
H14 |
107.923 |
| C3 |
C5 |
H15 |
109.229 |
|
C4 |
C2 |
H8 |
110.317 |
| C4 |
C2 |
H9 |
111.332 |
|
C4 |
C6 |
H16 |
111.222 |
| C4 |
C6 |
H17 |
108.401 |
|
C4 |
C6 |
H18 |
110.258 |
| C5 |
C3 |
H10 |
110.317 |
|
C5 |
C3 |
H11 |
111.332 |
| C5 |
C7 |
H19 |
111.222 |
|
C5 |
C7 |
H20 |
108.401 |
| C5 |
C7 |
H21 |
110.258 |
|
C6 |
C4 |
H12 |
109.798 |
| C6 |
C4 |
H13 |
110.856 |
|
C7 |
C5 |
H14 |
109.798 |
| C7 |
C5 |
H15 |
110.856 |
|
H8 |
C2 |
H9 |
108.344 |
| H10 |
C3 |
H11 |
108.344 |
|
H12 |
C4 |
H13 |
108.294 |
| H14 |
C5 |
H15 |
108.294 |
|
H16 |
C6 |
H17 |
109.683 |
| H16 |
C6 |
H18 |
108.523 |
|
H17 |
C6 |
H18 |
108.717 |
| H19 |
C7 |
H20 |
109.683 |
|
H19 |
C7 |
H21 |
108.523 |
| H20 |
C7 |
H21 |
108.717 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
