return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C7H16 (heptane)

using model chemistry: MP2/3-21G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at MP2/3-21G*
 hartrees
Energy at 0K-273.534838
Energy at 298.15K-273.552237
HF Energy-272.887965
Nuclear repulsion energy304.869415
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2/3-21G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
4/u)
Dep P Dep U
1 A1 3152 2999 38.58      
2 A1 3080 2930 88.55      
3 A1 3078 2929 10.00      
4 A1 3068 2918 14.87      
5 A1 3059 2910 0.16      
6 A1 1608 1530 8.50      
7 A1 1600 1522 0.80      
8 A1 1587 1510 0.04      
9 A1 1581 1504 0.00      
10 A1 1492 1420 3.94      
11 A1 1436 1366 1.04      
12 A1 1382 1315 0.02      
13 A1 1186 1128 1.38      
14 A1 1057 1006 0.37      
15 A1 986 938 0.19      
16 A1 931 885 1.07      
17 A1 429 408 0.10      
18 A1 304 290 0.00      
19 A1 101 96 0.02      
20 A2 3155 3001 0.00      
21 A2 3122 2970 0.00      
22 A2 3097 2947 0.00      
23 A2 1603 1525 0.00      
24 A2 1397 1329 0.00      
25 A2 1390 1322 0.00      
26 A2 1312 1248 0.00      
27 A2 1094 1041 0.00      
28 A2 896 853 0.00      
29 A2 765 728 0.00      
30 A2 257 244 0.00      
31 A2 145 138 0.00      
32 A2 83 78 0.00      
33 B1 3155 3002 114.09      
34 B1 3132 2980 54.56      
35 B1 3110 2958 0.03      
36 B1 3090 2940 0.07      
37 B1 1603 1525 13.18      
38 B1 1403 1334 0.71      
39 B1 1362 1296 0.10      
40 B1 1271 1209 0.15      
41 B1 998 950 1.07      
42 B1 812 772 1.62      
43 B1 750 713 7.01      
44 B1 258 245 0.00      
45 B1 155 147 0.00      
46 B1 63 60 0.00      
47 B2 3152 2999 25.21      
48 B2 3079 2929 30.10      
49 B2 3077 2928 2.87      
50 B2 3061 2912 0.00      
51 B2 1607 1529 1.79      
52 B2 1593 1516 0.67      
53 B2 1581 1504 0.05      
54 B2 1492 1419 2.42      
55 B2 1429 1359 0.38      
56 B2 1422 1353 1.04      
57 B2 1323 1258 0.00      
58 B2 1127 1072 12.74      
59 B2 1061 1009 0.13      
60 B2 1022 972 0.04      
61 B2 883 840 1.67      
62 B2 493 469 0.11      
63 B2 252 239 0.00      

Unscaled Zero Point Vibrational Energy (zpe) 49123.2 cm-1
Scaled (by 0.9513) Zero Point Vibrational Energy (zpe) 46730.9 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2/3-21G*
ABC
0.39298 0.02380 0.02312

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2/3-21G*

Point Group is C2v

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.000 0.510
C2 0.000 1.289 -0.350
C3 0.000 -1.289 -0.350
C4 0.000 2.580 0.508
C5 0.000 -2.580 0.508
C6 0.000 3.861 -0.366
C7 0.000 -3.861 -0.366
H8 -0.886 0.000 1.160
H9 0.886 0.000 1.160
H10 -0.886 1.289 -1.001
H11 0.886 1.289 -1.001
H12 0.886 -1.289 -1.001
H13 -0.886 -1.289 -1.001
H14 0.885 2.576 1.158
H15 -0.885 2.576 1.158
H16 -0.885 -2.576 1.158
H17 0.885 -2.576 1.158
H18 0.000 4.762 0.257
H19 0.888 3.882 -1.007
H20 -0.888 3.882 -1.007
H21 0.000 -4.762 0.257
H22 -0.888 -3.882 -1.007
H23 0.888 -3.882 -1.007

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 H8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20 H21 H22 H23
C11.54951.54952.57982.57983.95863.95861.09911.09912.17422.17422.17422.17422.79992.79992.79992.79994.76894.26174.26174.76894.26174.2617
C21.54952.57841.54953.96292.57155.14992.17422.17421.09911.09912.80272.80272.17072.17074.24234.24233.52572.81872.81876.08185.28835.2883
C31.54952.57843.96291.54955.14992.57152.17422.17422.80272.80271.09911.09914.24234.24232.17072.17076.08185.28835.28833.52572.81872.8187
C42.57981.54953.96295.15951.55026.49942.80462.80462.17392.17394.24584.24581.09781.09785.27165.27162.19682.18622.18627.34636.69646.6964
C52.57983.96291.54955.15956.49941.55022.80462.80464.24584.24582.17392.17395.27165.27161.09781.09787.34636.69646.69642.19682.18622.1862
C63.95862.57155.14991.55026.49947.72144.24474.24472.79312.79315.26385.26382.18012.18016.67366.67361.09561.09591.09598.64547.82027.8202
C73.95865.14992.57156.49941.55027.72144.24474.24475.26385.26382.79312.79316.67366.67362.18012.18018.64547.82027.82021.09561.09591.0959
H81.09912.17422.17422.80462.80464.24474.24471.77172.51623.07733.07732.51623.12592.57622.57623.12594.92744.78714.44634.92744.44634.7871
H91.09912.17422.17422.80462.80464.24474.24471.77173.07732.51622.51623.07732.57623.12593.12592.57624.92744.44634.78714.92744.78714.4463
H102.17421.09912.80272.17394.24582.79315.26382.51623.07731.77123.12792.57803.07412.51324.42714.76793.79863.14202.59346.24375.17145.4672
H112.17421.09912.80272.17394.24582.79315.26383.07732.51621.77122.57803.12792.51323.07414.76794.42713.79862.59343.14206.24375.46725.1714
H122.17422.80271.09914.24582.17395.26382.79313.07732.51623.12792.57801.77124.42714.76793.07412.51326.24375.17145.46723.79863.14202.5934
H132.17422.80271.09914.24582.17395.26382.79312.51623.07732.57803.12791.77124.76794.42712.51323.07416.24375.46725.17143.79862.59343.1420
H142.79992.17074.24231.09785.27162.18016.67363.12592.57623.07412.51324.42714.76791.76925.44775.15252.52442.52823.08797.44637.03866.8117
H152.79992.17074.24231.09785.27162.18016.67362.57623.12592.51323.07414.76794.42711.76925.15255.44772.52443.08792.52827.44636.81177.0386
H162.79994.24232.17075.27161.09786.67362.18012.57623.12594.42714.76793.07412.51325.44775.15251.76927.44637.03866.81172.52442.52823.0879
H172.79994.24232.17075.27161.09786.67362.18013.12592.57624.76794.42712.51323.07415.15255.44771.76927.44636.81177.03862.52443.08792.5282
H184.76893.52576.08182.19687.34631.09568.64544.92744.92743.79863.79866.24376.24372.52442.52447.44637.44631.77781.77789.52458.78168.7816
H194.26172.81875.28832.18626.69641.09597.82024.78714.44633.14202.59345.17145.46722.52823.08797.03866.81171.77781.77668.78167.96547.7647
H204.26172.81875.28832.18626.69641.09597.82024.44634.78712.59343.14205.46725.17143.08792.52826.81177.03861.77781.77668.78167.76477.9654
H214.76896.08183.52577.34632.19688.64541.09564.92744.92746.24376.24373.79863.79867.44637.44632.52442.52449.52458.78168.78161.77781.7778
H224.26175.28832.81876.69642.18627.82021.09594.44634.78715.17145.46723.14202.59347.03866.81172.52823.08798.78167.96547.76471.77781.7766
H234.26175.28832.81876.69642.18627.82021.09594.78714.44635.46725.17142.59343.14206.81177.03863.08792.52828.78167.76477.96541.77781.7766

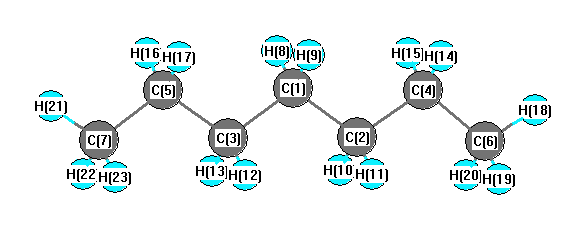
picture of heptane state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 112.706 C1 C2 H10 109.170
C1 C2 H11 109.170 C1 C3 C5 112.706
C1 C3 H12 109.170 C1 C3 H13 109.170
C2 C1 C3 112.617 C2 C1 H8 109.170
C2 C1 H9 109.170 C2 C4 C6 112.117
C2 C4 H14 108.970 C2 C4 H15 108.970
C3 C1 H8 109.170 C3 C1 H9 109.170
C3 C5 C7 112.117 C3 C5 H16 108.970
C3 C5 H17 108.970 C4 C2 H10 109.141
C4 C2 H11 109.141 C4 C6 H18 111.095
C4 C6 H19 110.243 C4 C6 H20 110.243
C5 C3 H12 109.141 C5 C3 H13 109.141
C5 C7 H21 111.095 C5 C7 H22 110.243
C5 C7 H23 110.243 C6 C4 H14 109.647
C6 C4 H15 109.647 C7 C5 H16 109.647
C7 C5 H17 109.647 H8 C1 H9 107.409
H10 C2 H11 107.371 H12 C3 H13 107.371
H14 C4 H15 107.369 H16 C5 H17 107.369
H18 C6 H19 108.439 H18 C6 H20 108.439
H19 C6 H20 108.306 H21 C7 H22 108.439
H21 C7 H23 108.439 H22 C7 H23 108.306
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at MP2/3-21G* Charges (e)
Number Element Mulliken CHELPG AIM ESP
1 C -0.357      
2 C -0.351      
3 C -0.351      
4 C -0.372      
5 C -0.372      
6 C -0.528      
7 C -0.528      
8 H 0.178      
9 H 0.178      
10 H 0.177      
11 H 0.177      
12 H 0.177      
13 H 0.177      
14 H 0.180      
15 H 0.180      
16 H 0.180      
17 H 0.180      
18 H 0.179      
19 H 0.178      
20 H 0.178      
21 H 0.179      
22 H 0.178      
23 H 0.178      


Electric dipole moments


Electric Quadrupole moment
Quadrupole components in D Å


Polarizabilities
Components of the polarizability tensor.
Units are Å3 (Angstrom cubed)
Change units.
  x y z
x 0.000 0.000 0.000
y 0.000 0.000 0.000
z 0.000 0.000 0.000


<r2> (average value of r2) Å2
<r2> 0.000
(<r2>)1/2 0.000