return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C12H8 (biphenylene)

using model chemistry: MP2/3-21G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes D2H 1Ag
Energy calculated at MP2/3-21G*
 hartrees
Energy at 0K-457.474691
Energy at 298.15K 
HF Energy-456.428816
Nuclear repulsion energy583.628897
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2/3-21G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
4/u)
Dep P Dep U
1 Ag 3218 3061 0.00      
2 Ag 3199 3043 0.00      
3 Ag 1662 1581 0.00      
4 Ag 1465 1394 0.00      
5 Ag 1429 1360 0.00      
6 Ag 1243 1182 0.00      
7 Ag 1078 1025 0.00      
8 Ag 992 943 0.00      
9 Ag 769 731 0.00      
10 Ag 385 366 0.00      
11 Au 909 865 0.00      
12 Au 849 808 0.00      
13 Au 568 540 0.00      
14 Au 146 139 0.00      
15 Au 396i 377i 0.00      
16 B1g 911 867 0.00      
17 B1g 850 809 0.00      
18 B1g 605 576 0.00      
19 B1g 428 408 0.00      
20 B1u 3216 3060 35.77      
21 B1u 3198 3042 7.45      
22 B1u 1582 1505 1.12      
23 B1u 1448 1378 38.08      
24 B1u 1292 1230 6.78      
25 B1u 1220 1161 12.39      
26 B1u 1020 970 0.00      
27 B1u 957 910 11.34      
28 B1u 641 610 3.29      
29 B2g 862 820 0.00      
30 B2g 737 701 0.00      
31 B2g 343 326 0.00      
32 B2g 192 182 0.00      
33 B2u 3208 3052 30.97      
34 B2u 3187 3031 0.08      
35 B2u 1574 1497 0.59      
36 B2u 1490 1418 12.45      
37 B2u 1312 1248 0.23      
38 B2u 1147 1091 7.79      
39 B2u 1081 1028 0.92      
40 B2u 728 693 0.12      
41 B2u 199 189 0.91      
42 B3g 3207 3051 0.00      
43 B3g 3186 3031 0.00      
44 B3g 1610 1532 0.00      
45 B3g 1493 1420 0.00      
46 B3g 1352 1287 0.00      
47 B3g 1118 1063 0.00      
48 B3g 1031 980 0.00      
49 B3g 633 602 0.00      
50 B3g 548 521 0.00      
51 B3u 869 826 5.05      
52 B3u 738 702 160.20      
53 B3u 362 345 3.13      
54 B3u 84 80 4.13      

Unscaled Zero Point Vibrational Energy (zpe) 33585.7 cm-1
Scaled (by 0.9513) Zero Point Vibrational Energy (zpe) 31950.1 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2/3-21G*
ABC
0.09207 0.02185 0.01766

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2/3-21G*

Point Group is D2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.723 0.773
C2 0.000 0.723 -0.773
C3 0.000 -0.723 0.773
C4 0.000 -0.723 -0.773
C5 0.000 1.459 1.941
C6 0.000 0.701 3.157
C7 0.000 -0.701 3.157
C8 0.000 -1.459 1.941
C9 0.000 1.459 -1.941
C10 0.000 0.701 -3.157
C11 0.000 -0.701 -3.157
C12 0.000 -1.459 -1.941
H13 0.000 2.546 1.963
H14 0.000 1.230 4.107
H15 0.000 -1.230 4.107
H16 0.000 -2.546 1.963
H17 0.000 2.546 -1.963
H18 0.000 1.230 -4.107
H19 0.000 -1.230 -4.107
H20 0.000 -2.546 -1.963

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 C8 C9 C10 C11 C12 H13 H14 H15 H16 H17 H18 H19 H20
C11.54581.44572.11651.38052.38422.77692.47492.81173.93004.17993.48212.17713.37223.86373.47863.28784.90595.25594.2627
C21.54582.11651.44572.81173.93004.17993.48211.38052.38422.77692.47493.28784.90595.25594.26272.17713.37223.86373.4786
C31.44572.11651.54582.47492.77692.38421.38053.48214.17993.93002.81173.47863.86373.37222.17714.26275.25594.90593.2878
C42.11651.44571.54583.48214.17993.93002.81172.47492.77692.38421.38054.26275.25594.90593.28783.47863.86373.37222.1771
C51.38052.81172.47493.48211.43342.47912.91843.88135.15385.53654.85611.08682.17813.45324.00504.05236.05176.61845.5929
C62.38423.93002.77694.17991.43341.40192.47915.15386.31416.46785.53652.19741.08722.15203.45935.44257.28307.51616.0629
C72.77694.17992.38423.93002.47911.40191.43345.53656.46786.31415.15383.45932.15201.08722.19746.06297.51617.28305.4425
C82.47493.48211.38052.81172.91842.47911.43344.85615.53655.15383.88134.00503.45322.17811.08685.59296.61846.05174.0523
C92.81171.38053.48212.47493.88135.15385.53654.85611.43342.47912.91844.05236.05176.61845.59291.08682.17813.45324.0050
C103.93002.38424.17992.77695.15386.31416.46785.53651.43341.40192.47915.44257.28307.51616.06292.19741.08722.15203.4593
C114.17992.77693.93002.38425.53656.46786.31415.15382.47911.40191.43346.06297.51617.28305.44253.45932.15201.08722.1974
C123.48212.47492.81171.38054.85615.53655.15383.88132.91842.47911.43345.59296.61846.05174.05234.00503.45322.17811.0868
H132.17713.28783.47864.26271.08682.19743.45934.00504.05235.44256.06295.59292.51504.34195.09163.92646.21087.14866.4297
H143.37224.90593.86375.25592.17811.08722.15203.45326.05177.28307.51616.61842.51502.46044.34196.21088.21348.57407.1486
H153.86375.25593.37224.90593.45322.15201.08722.17816.61847.51617.28306.05174.34192.46042.51507.14868.57408.21346.2108
H163.47864.26272.17713.28784.00503.45932.19741.08685.59296.06295.44254.05235.09164.34192.51506.42977.14866.21083.9264
H173.28782.17714.26273.47864.05235.44256.06295.59291.08682.19743.45934.00503.92646.21087.14866.42972.51504.34195.0916
H184.90593.37225.25593.86376.05177.28307.51616.61842.17811.08722.15203.45326.21088.21348.57407.14862.51502.46044.3419
H195.25593.86374.90593.37226.61847.51617.28306.05173.45322.15201.08722.17817.14868.57408.21346.21084.34192.46042.5150
H204.26273.47863.28782.17715.59296.06295.44254.05234.00503.45932.19741.08686.42977.14866.21083.92645.09164.34192.5150

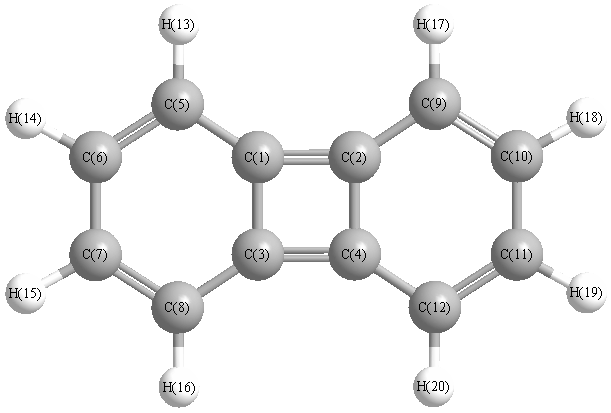
picture of biphenylene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 90.000 C1 C2 C9 147.765
C1 C3 C4 90.000 C1 C3 C8 122.235
C1 C5 C6 115.827 C1 C5 H13 123.425
C2 C1 C3 90.000 C2 C1 C5 147.765
C2 C4 C3 90.000 C2 C4 C12 122.235
C2 C9 C10 115.827 C2 C9 H17 123.425
C3 C1 C5 122.235 C3 C4 C12 147.765
C3 C8 C7 115.827 C3 C8 H16 123.425
C4 C2 C9 122.235 C4 C3 C8 147.765
C4 C12 C11 115.827 C4 C12 H20 123.425
C5 C6 C7 121.938 C5 C6 H14 118.930
C6 C5 H13 120.748 C6 C7 C8 121.938
C6 C7 H15 119.131 C7 C6 H14 119.131
C7 C8 H16 120.748 C8 C7 H15 118.930
C9 C10 C11 121.938 C9 C10 H18 118.930
C10 C9 H17 120.748 C10 C11 C12 121.938
C10 C11 H19 119.131 C11 C10 H18 119.131
C11 C12 H20 120.748 C12 C11 H19 118.930
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability