return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H12 ((Z)-hex-3-ene)

using model chemistry: MP2/3-21G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2 1A
Energy calculated at MP2/3-21G*
 hartrees
Energy at 0K-233.427826
Energy at 298.15K-233.440229
HF Energy-232.879781
Nuclear repulsion energy230.340297
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2/3-21G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
4/u)
Dep P Dep U
1 A 3173 3018 61.89      
2 A 3164 3010 1.23      
3 A 3156 3002 37.56      
4 A 3138 2985 0.01      
5 A 3085 2935 4.52      
6 A 3082 2932 1.00      
7 A 1693 1610 0.03      
8 A 1606 1528 8.62      
9 A 1602 1524 3.59      
10 A 1594 1517 0.76      
11 A 1488 1415 0.02      
12 A 1402 1333 0.00      
13 A 1359 1293 0.17      
14 A 1336 1271 0.30      
15 A 1136 1081 1.33      
16 A 1126 1071 2.21      
17 A 1019 970 0.65      
18 A 993 945 0.36      
19 A 845 804 1.99      
20 A 800 761 0.36      
21 A 540 513 0.65      
22 A 329 313 0.00      
23 A 220 209 0.01      
24 A 195 185 0.04      
25 A 33 31 0.00      
26 B 3165 3011 61.46      
27 B 3155 3002 4.40      
28 B 3142 2989 8.51      
29 B 3124 2972 3.95      
30 B 3082 2932 43.04      
31 B 3082 2932 32.75      
32 B 1604 1526 2.67      
33 B 1602 1524 7.53      
34 B 1574 1498 2.55      
35 B 1497 1424 7.18      
36 B 1475 1404 2.19      
37 B 1393 1325 3.30      
38 B 1355 1289 0.24      
39 B 1219 1160 0.13      
40 B 1142 1087 9.09      
41 B 1020 970 2.44      
42 B 925 880 4.39      
43 B 844 802 7.56      
44 B 775 737 36.09      
45 B 572 545 5.54      
46 B 375 357 1.35      
47 B 248 236 0.03      
48 B 37 35 0.06      

Unscaled Zero Point Vibrational Energy (zpe) 37258.9 cm-1
Scaled (by 0.9513) Zero Point Vibrational Energy (zpe) 35444.4 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2/3-21G*
ABC
0.25638 0.05240 0.04989

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2/3-21G*

Point Group is C2

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.012 0.673 0.904
C2 -0.012 -0.673 0.904
C3 -0.012 1.591 -0.309
C4 0.012 -1.591 -0.309
C5 -1.386 2.311 -0.435
C6 1.386 -2.311 -0.435
H7 0.006 1.191 1.864
H8 -0.006 -1.191 1.864
H9 0.190 1.025 -1.225
H10 -0.190 -1.025 -1.225
H11 0.782 2.342 -0.208
H12 -0.782 -2.342 -0.208
H13 -1.390 2.998 -1.288
H14 -2.180 1.570 -0.573
H15 -1.601 2.882 0.475
H16 1.390 -2.998 -1.288
H17 2.180 -1.570 -0.573
H18 1.601 -2.882 0.475

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 H7 H8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18
C11.34681.52082.56842.53553.54781.09112.09742.16442.73002.14823.31063.48952.79122.76784.49293.45213.9174
C21.34682.56841.52083.54782.53552.09741.09112.73002.16443.31062.14824.49293.45213.91743.48952.79122.7678
C31.52082.56843.18161.55684.14642.20953.53021.09522.77671.09804.00922.20022.18472.19224.89743.85564.8183
C42.56841.52083.18164.14641.55683.53022.20952.77671.09524.00921.09804.89743.85564.81832.20022.18472.1922
C52.53553.54781.55684.14645.38942.91184.41092.18213.63022.18054.69781.09561.09471.09556.05185.27266.0590
C63.54782.53554.14641.55685.38944.41092.91183.63022.18214.69782.18056.05185.27266.05901.09561.09471.0955
H71.09112.09742.20953.53022.91184.41092.38263.09863.80632.49394.17143.89273.29612.71465.42284.27704.5893
H82.09741.09113.53022.20954.41092.91182.38263.80633.09864.17142.49395.42284.27704.58933.89273.29612.7146
H92.16442.73001.09522.77672.18213.63023.09863.80632.08411.76683.64912.52932.51793.08924.19873.33434.4873
H102.73002.16442.77671.09523.63022.18213.80633.09862.08413.64911.76684.19873.33434.48732.52932.51793.0892
H112.14823.31061.09804.00922.18054.69782.49394.17141.76683.64914.93922.51353.08332.53685.48294.17095.3316
H123.31062.14824.00921.09804.69782.18054.17142.49393.64911.76684.93925.48294.17095.33162.51353.08332.5368
H133.48954.49292.20024.89741.09566.05183.89275.42282.52934.19872.51355.48291.78191.77956.61005.84226.8285
H142.79123.45212.18473.85561.09475.27263.29614.27702.51793.33433.08334.17091.78191.77605.84225.37365.9340
H152.76783.91742.19224.81831.09556.05902.71464.58933.08924.48732.53685.33161.77951.77606.82855.93406.5927
H164.49293.48954.89742.20026.05181.09565.42283.89274.19872.52935.48292.51356.61005.84226.82851.78191.7795
H173.45212.79123.85562.18475.27261.09474.27703.29613.33432.51794.17093.08335.84225.37365.93401.78191.7760
H183.91742.76784.81832.19226.05901.09554.58932.71464.48733.08925.33162.53686.82855.93406.59271.77951.7760

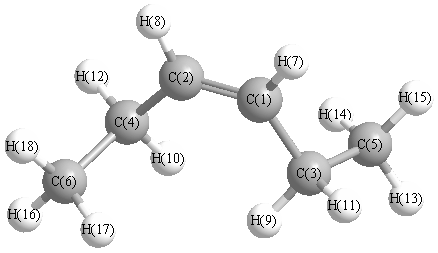
picture of (Z)-hex-3-ene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 127.078 C1 C2 H8 118.331
C1 C3 C5 110.939 C1 C3 H9 110.602
C1 C3 H11 109.161 C2 C1 C3 127.078
C2 C1 H7 118.331 C2 C4 C6 110.939
C2 C4 H10 110.602 C2 C4 H12 109.161
C3 C1 H7 114.540 C3 C5 H13 110.900
C3 C5 H14 109.740 C3 C5 H15 110.277
C4 C2 H8 114.540 C4 C6 H16 110.900
C4 C6 H17 109.740 C4 C6 H18 110.277
C5 C3 H9 109.506 C5 C3 H11 109.223
C6 C4 H10 109.506 C6 C4 H12 109.223
H9 C3 H11 107.329 H10 C4 H12 107.329
H13 C5 H14 108.890 H13 C5 H15 108.609
H14 C5 H15 108.369 H16 C6 H17 108.890
H16 C6 H18 108.609 H17 C6 H18 108.369
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability