return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H14 (Butane, 2,3-dimethyl-)

using model chemistry: MP2/3-21G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2H 1Ag
Energy calculated at MP2/3-21G*
 hartrees
Energy at 0K-234.627735
Energy at 298.15K-234.643037
HF Energy-234.068085
Nuclear repulsion energy260.778998
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2/3-21G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
4/u)
Dep P Dep U
1 Ag 3173 3019 0.00      
2 Ag 3143 2990 0.00      
3 Ag 3077 2927 0.00      
4 Ag 3051 2903 0.00      
5 Ag 1624 1545 0.00      
6 Ag 1602 1524 0.00      
7 Ag 1501 1428 0.00      
8 Ag 1423 1354 0.00      
9 Ag 1268 1206 0.00      
10 Ag 1241 1181 0.00      
11 Ag 960 914 0.00      
12 Ag 764 727 0.00      
13 Ag 509 484 0.00      
14 Ag 402 382 0.00      
15 Ag 246 234 0.00      
16 Au 3172 3018 48.89      
17 Au 3137 2984 0.01      
18 Au 3073 2924 26.85      
19 Au 1609 1531 5.20      
20 Au 1586 1508 1.52      
21 Au 1481 1409 11.57      
22 Au 1400 1332 2.77      
23 Au 1098 1044 2.77      
24 Au 1011 962 0.28      
25 Au 978 931 3.26      
26 Au 323 307 0.00      
27 Au 212 202 0.03      
28 Au 60 57 0.00      
29 Bg 3157 3003 0.00      
30 Bg 3137 2985 0.00      
31 Bg 3072 2922 0.00      
32 Bg 1594 1516 0.00      
33 Bg 1590 1512 0.00      
34 Bg 1472 1401 0.00      
35 Bg 1414 1345 0.00      
36 Bg 1201 1143 0.00      
37 Bg 995 947 0.00      
38 Bg 970 923 0.00      
39 Bg 443 422 0.00      
40 Bg 224 213 0.00      
41 Bu 3161 3007 60.67      
42 Bu 3145 2992 114.20      
43 Bu 3075 2925 53.09      
44 Bu 3066 2916 12.79      
45 Bu 1609 1531 19.29      
46 Bu 1602 1524 14.54      
47 Bu 1491 1418 15.82      
48 Bu 1374 1307 3.85      
49 Bu 1227 1167 8.00      
50 Bu 1061 1009 10.22      
51 Bu 867 825 2.27      
52 Bu 422 402 0.27      
53 Bu 356 339 0.19      
54 Bu 232 220 0.01      

Unscaled Zero Point Vibrational Energy (zpe) 42540.0 cm-1
Scaled (by 0.9513) Zero Point Vibrational Energy (zpe) 40468.3 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2/3-21G*
ABC
0.13874 0.09486 0.06175

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2/3-21G*

Point Group is C2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.779 0.000
C2 0.000 -0.779 0.000
H3 -1.051 1.107 0.000
H4 1.051 -1.107 0.000
C5 0.699 1.354 1.262
C6 0.699 1.354 -1.262
C7 -0.699 -1.354 1.262
C8 -0.699 -1.354 -1.262
H9 1.729 0.979 1.316
H10 1.729 0.979 -1.316
H11 -1.729 -0.979 1.316
H12 -1.729 -0.979 -1.316
H13 0.733 2.448 1.205
H14 0.174 1.076 2.180
H15 0.733 2.448 -1.205
H16 0.174 1.076 -2.180
H17 -0.733 -2.448 1.205
H18 -0.174 -1.076 2.180
H19 -0.733 -2.448 -1.205
H20 -0.174 -1.076 -2.180

Atom - Atom Distances (Å)
  C1 C2 H3 H4 C5 C6 C7 C8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20
C11.55771.10082.15891.55251.55252.57452.57452.18172.18172.79442.79442.18582.20742.18582.20743.52212.86803.52212.8680
C21.55772.15891.10082.57452.57451.55251.55252.79442.79442.18172.18173.52212.86803.52212.86802.18582.20742.18582.2074
H31.10082.15893.05272.17092.17092.78782.78783.07783.07782.55772.55772.53642.50112.53642.50113.76773.20763.76773.2076
H42.15891.10083.05272.78782.78782.17092.17092.55772.55773.07783.07783.76773.20763.76773.20762.53642.50112.53642.5011
C51.55252.57452.17092.78782.52313.04713.95611.09742.80103.36684.23991.09651.09372.69903.49264.06332.74074.75324.3028
C61.55252.57452.17092.78782.52313.95613.04712.80101.09744.23993.36682.69903.49261.09651.09374.75324.30284.06332.7407
C72.57451.55252.78782.17093.04713.95612.52313.36684.23991.09742.80104.06332.74074.75324.30281.09651.09372.69903.4926
C82.57451.55252.78782.17093.95613.04712.52314.23993.36682.80101.09744.75324.30284.06332.74072.69903.49261.09651.0937
H92.18172.79443.07782.55771.09742.80103.36684.23992.63213.97284.76561.77871.78113.08363.82754.22092.93094.91544.4797
H102.18172.79443.07782.55772.80101.09744.23993.36682.63214.76563.97283.08363.82751.77871.78114.91544.47974.22092.9309
H112.79442.18172.55773.07783.36684.23991.09742.80103.97284.76562.63214.22092.93094.91544.47971.77871.78113.08363.8275
H122.79442.18172.55773.07784.23993.36682.80101.09744.76563.97282.63214.91544.47974.22092.93093.08363.82751.77871.7811
H132.18583.52212.53643.76771.09652.69904.06334.75321.77873.08364.22094.91541.77362.41063.69565.11163.76795.65154.9708
H142.20742.86802.50113.20761.09373.49262.74074.30281.78113.82752.93094.47971.77363.69564.36063.76792.18054.97084.8754
H152.18583.52212.53643.76772.69901.09654.75324.06333.08361.77874.91544.22092.41063.69561.77365.65154.97085.11163.7679
H162.20742.86802.50113.20763.49261.09374.30282.74073.82751.78114.47972.93093.69564.36061.77364.97084.87543.76792.1805
H173.52212.18583.76772.53644.06334.75321.09652.69904.22094.91541.77873.08365.11163.76795.65154.97081.77362.41063.6956
H182.86802.20743.20762.50112.74074.30281.09373.49262.93094.47971.78113.82753.76792.18054.97084.87541.77363.69564.3606
H193.52212.18583.76772.53644.75324.06332.69901.09654.91544.22093.08361.77875.65154.97085.11163.76792.41063.69561.7736
H202.86802.20743.20762.50114.30282.74073.49261.09374.47972.93093.82751.78114.97084.87543.76792.18053.69564.36061.7736

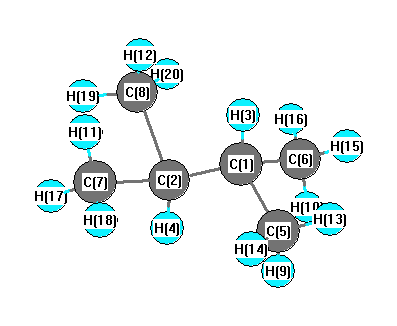
picture of Butane, 2,3-dimethyl- state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 H4 107.348 C1 C2 C7 111.741
C1 C2 C8 111.741 C1 C5 H9 109.637
C1 C5 H13 110.006 C1 C5 H14 111.885
C1 C6 H10 109.637 C1 C6 H15 110.006
C1 C6 H16 111.885 C2 C1 H3 107.348
C2 C1 C5 111.741 C2 C1 C6 111.741
C2 C7 H11 109.637 C2 C7 H17 110.006
C2 C7 H18 111.885 C2 C8 H12 109.637
C2 C8 H19 110.006 C2 C8 H20 111.885
H3 C1 C5 108.609 H3 C1 C6 108.609
H4 C2 C7 108.609 H4 C2 C8 108.609
C5 C1 C6 108.696 C7 C2 C8 108.696
H9 C5 H13 108.333 H9 C5 H14 108.749
H10 C6 H15 108.333 H10 C6 H16 108.749
H11 C7 H17 108.333 H11 C7 H18 108.749
H12 C8 H19 108.333 H12 C8 H20 108.749
H13 C5 H14 108.147 H15 C6 H16 108.147
H17 C7 H18 108.147 H19 C8 H20 108.147
Electronic energy levels

Electronic state

Charges, Dipole, Quadrupole and Polarizability